赫赛莱 - 注射用恩美曲妥珠单抗
Trastuzumab Emtansine for Injection
Roche Pharma (Schweiz) AG
核准日期:2020年01月21日 | 修订日期:2026年02月24日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 单克隆抗体和抗体药物偶联物 >> HER2抑制剂
活性成份:恩美曲妥珠单抗
恩美曲妥珠单抗是一种靶向 HER2 的抗体-药物偶联物(ADC),含有人源化抗-HER2 IgG1 曲妥珠单抗,该抗体通过稳定的硫醚连接体 MCC(4-[N-马来酰亚胺甲基]环己烷-1-羧酸酯)与微管抑制药物DM1(美坦辛衍生物)共价结合。
分子量:约148,781 Da。
赋形剂:琥珀酸、氢氧化钠、聚山梨酯20、蔗糖。
早期乳腺癌:
• 赫赛莱单药适用于接受了紫杉烷类联合曲妥珠单抗为基础的新辅助治疗后仍残存侵袭性病灶的HER2阳性早期乳腺癌患者的辅助治疗。
晚期乳腺癌:
• 赫赛莱单药适用于接受了紫杉烷类和曲妥珠单抗治疗的 HER2阳性、不可切除局部晚期或转移性乳腺癌患者。患者应具备以下任一情形:
• 既往接受过针对局部晚期或转移性乳腺癌的治疗,或
• 在辅助治疗期间或完成辅助治疗后6个月内出现疾病复发。
100mg/瓶;160mg/瓶。
为防止用药错误,使用前应检查西林瓶标签,以确保正在制备和使用的药物为赫赛莱(恩美曲妥珠单抗),而非曲妥珠单抗。本品仅限于在具有丰富癌症治疗经验的医疗专业人员的监督下使用。
接受本品治疗的患者应确认为HER2阳性肿瘤,HER2阳性定义为免疫组化(IHC)评分为 3+,或原位杂交法(ISH)或荧光原位杂交法(FISH)比率≥2.0。该检测必须在专业实验室进行,以确保结果的可靠性。有关检测性能和解释的完整说明,请参阅相关 HER2检测分析说明书。
换用其他任何生物药品时需获得处方医生的同意。
本品须由专业医疗人员复溶和稀释,并采用静脉输注给药(参见【用法用量】中的“使用、处理和处置的特殊说明”)。不得静脉推注或快速静脉注射。
给药方案
本品推荐剂量为3.6 mg/kg,采用静脉输注给药,每3周一次(21天为一个周期)。
给予起始剂量时采用 90 分钟静脉输注。在输注期间应观察患者,并于初始剂量给药后至少 90 分钟内观察发热、寒战或其它输液相关反应。给药期间应密切监测输注部位,防止可能出现皮下外渗的情况(请参见【注意事项】)。
如果既往输注时的耐受性良好,则给予本品的后续剂量时可采用 30分钟输注,并且应在输注期间和输注后至少30分钟内对患者进行观察。
如果患者出现输注相关症状,应减慢本品的输注速率或中断给药(请参见【注意事项】)。出现危及生命的输液反应时,应终止治疗。
治疗持续时间
早期乳腺癌患者应接受共14个周期的治疗,除非疾病复发或出现无法控制的毒性。
晚期乳腺癌患者应持续接受治疗,直至疾病进展或出现无法控制的毒性。
给药延迟或漏用
当遗漏一次计划给药时,应尽快给药;切勿等到下次计划周期时给药。同时应调整给药时间表,确保后续给药间隔为3周。可按照患者最近一次输注时可耐受的速率进行给药。
剂量调整
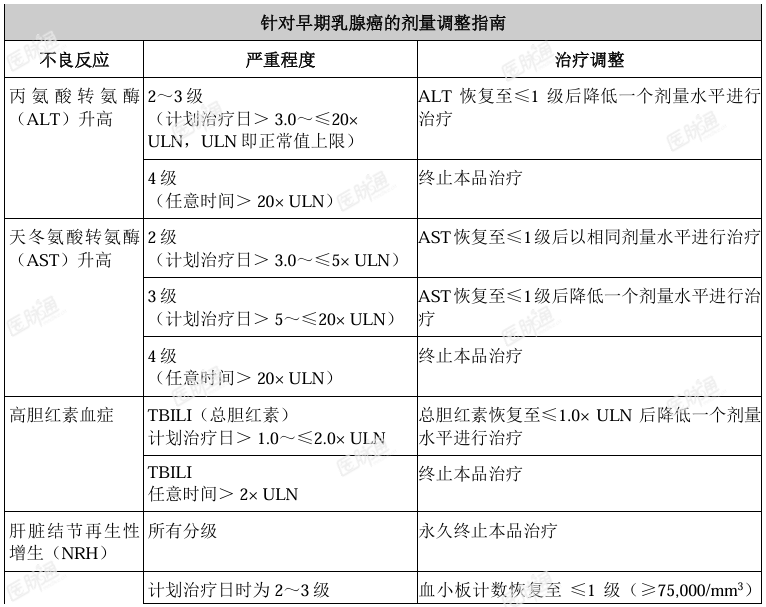
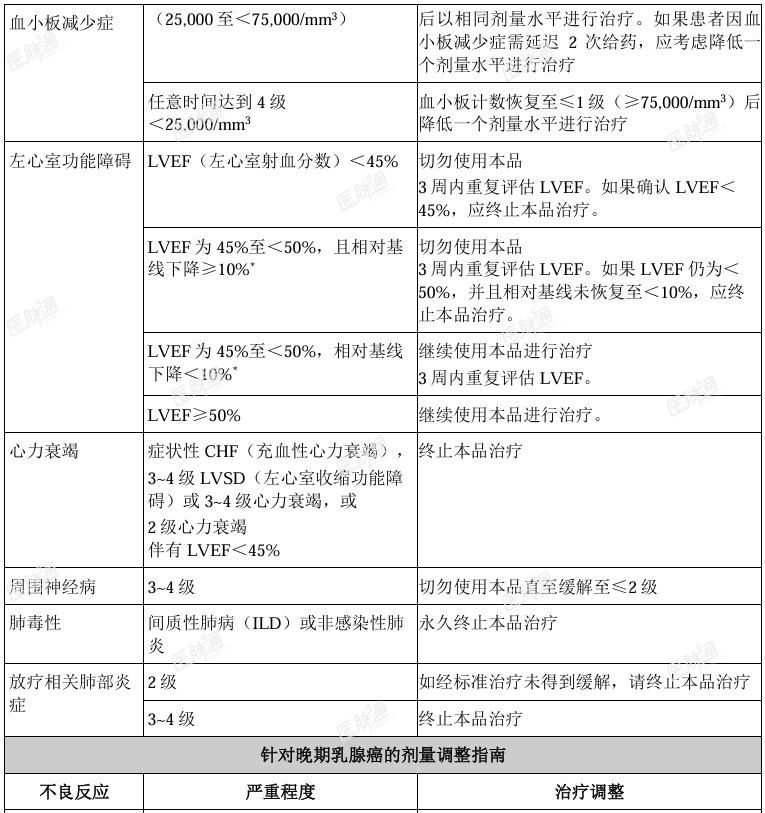
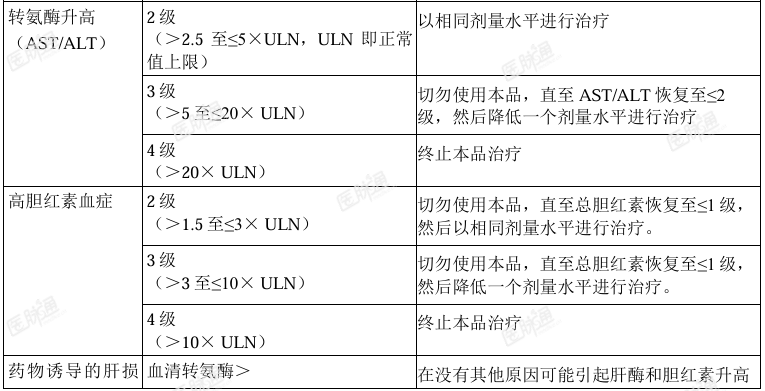
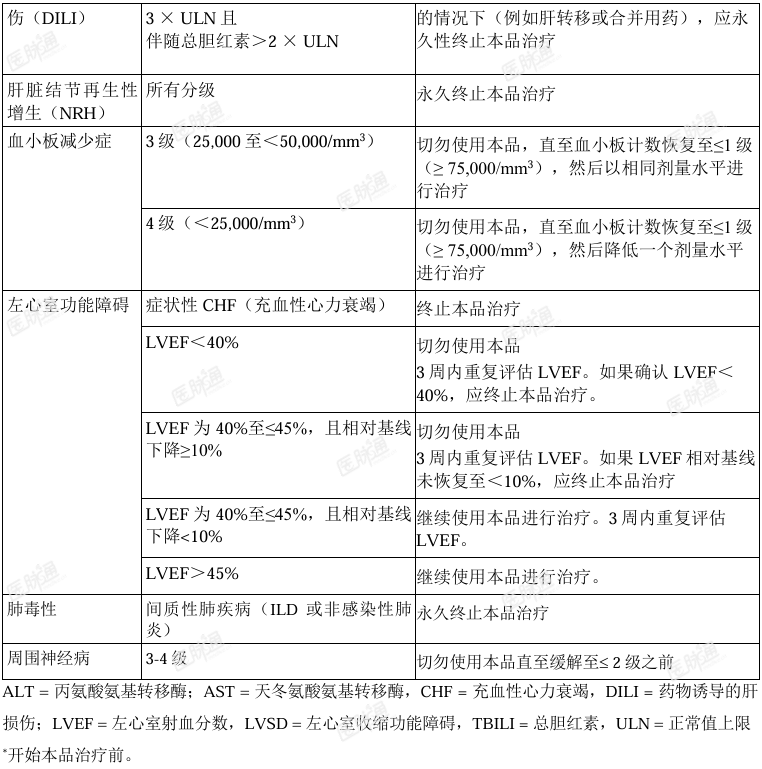
根据表1和表2中的指导进行剂量调整。对症状性不良事件的处理可能需要暂时中断给药、降低剂量或终止本品治疗。
降低剂量后,不应再增加本品剂量。
表1:剂量降低方案
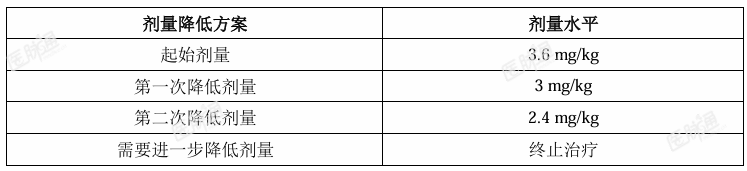
表2:剂量调整指南
特殊人群剂量说明
儿童用药:用于18岁以下儿童和青少年的安全性和有效性尚不明确。
老年用药:大于65岁老年患者无需剂量调整,请见【老年用药】。
肾功能不全患者:轻度或中度肾功能不全患者无需剂量调整。由于药代动力学数据有限,尚无针对重度肾功能不全患者的推荐剂量(见【药代动力学】中“特殊人群中的药代动力学”)。
肝功能不全患者:轻度或中度肝损害患者无需调整本品的起始剂量(请参见【药代动力学】中“特殊人群中的药代动力学”)。尚未在重度肝损害患者中进行研究。由于已观察到本品具有肝脏毒性,故应谨慎治疗肝损害患者(请参见【注意事项】)。
使用、处理和处置的特殊说明
应采用适当的无菌技术。应采用适当的化疗药物制备程序。
复溶制剂中不含防腐剂,仅供一次性使用。销毁所有未用完的部分。
• 使用无菌注射器,将5 mL无菌注射用水缓慢注入100 mg的本品西林瓶中,或将8 mL 无菌注射用水注入160 mg的本品西林瓶中。
• 轻轻旋转西林瓶直至完全溶解。切勿用力甩动。
• 复溶后溶液应在2~8ºC下贮藏;24小时后丢弃未使用本品溶液。
复溶溶液使用前应进行外观检查,确保无微粒物质或者变色。通常情况下,复溶溶液无可见微粒,为澄清至微乳光溶液。复溶溶液的颜色应为无色至浅棕色。如果复溶溶液含有可见微粒、浑浊或变色,则请勿使用。稀释说明:
基于恩美曲妥珠单抗3.6 mg/kg体重剂量,测定所需溶液体积(请参阅表1剂量降低方案):
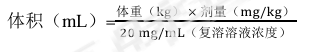
操作时,应先从西林瓶中取出适量的溶液,然后将其添加到含有 250 mL 0.45%氯化钠或 0.9%氯化钠的输液袋中。不应使用葡萄糖(5%)溶液。使用 0.45%氯化钠时,可以不使用 0.2 或0.22 μm的管内聚醚砜(PES)滤器。如果使用0.9%氯化钠进行输注,则需要0.2或0.22 μm 的管内聚醚砜(PES)滤器。一旦做好输注准备,则应立即给药。如果不立即使用,输注液可在2℃~8°C的冰箱中贮藏长达24小时。贮藏期间切勿冷冻或甩动输注袋。
配伍禁忌
不应使用葡萄糖(5%)溶液,其会引起蛋白质聚集。
本品不得与其它药物混合或稀释。
未使用/过期药品的销毁
应尽量减少药物在环境中释放。药品不得经废水排放,应避免经家庭垃圾销毁。如适用,采用特定“收集系统”进行处理。应严格遵守以下几点有关使用和销毁注射器和其他药用利器的要求:
• 注射器和针头不能重复使用。
• 将用过的所有针头和注射器置于防尖锐物品刺穿的一次性容器中。
应根据当地相关规定处置任何未使用/过期的药品或废料。
由于临床试验是在各种不同条件下进行的,所以在一种药物临床试验中观察到的不良反应发生率不能直接与另一药物临床试验中的发生率进行比较,可能也无法反映临床实践中的发生率。
安全性特征总结
目前已在多项临床研究中的2,611例乳腺癌患者中评价了本品的安全性。在该患者群中:
• 最常见的严重药物不良反应(ADR)(在患者中的发生率>0.5%)包括出血、发热、血小板减少症、呼吸困难、腹痛、骨骼肌肉疼痛及呕吐。
• 接受本品治疗的受试者中最常见的ADR(≥25%)包括恶心、疲乏、骨骼肌肉疼痛、出血、头痛、转氨酶升高、血小板减少症及周围神经病。报告的多数ADR的严重程度为1级或2 级。
• 最常见的美国国家癌症研究所不良事件通用术语标准(NCI-CTCAE)≥3 级 ADR(>2%)包括血小板减少症、转氨酶升高、贫血、中性粒细胞减少症、疲乏和低钾血症。
不良反应列表
接受本品治疗的2,611例患者报告的ADR见表3。下文按MedDRA系统器官分类(SOC) 和频率分类列举ADR。频率分类定义为非常常见(≥1/10),常见(≥1/100至<1/10),少见 (≥1/1,000至<1/100),罕见(≥1/10,000至<1/1,000),非常罕见(<1/10,000),未知(根据现有数据无法估计)。在各频率分组和 SOC 中,不良反应按严重性降序排列。使用 NCI CTCAE报告ADR,以供评估毒性。
表3:临床试验中接受本品治疗的患者报告的ADR列表
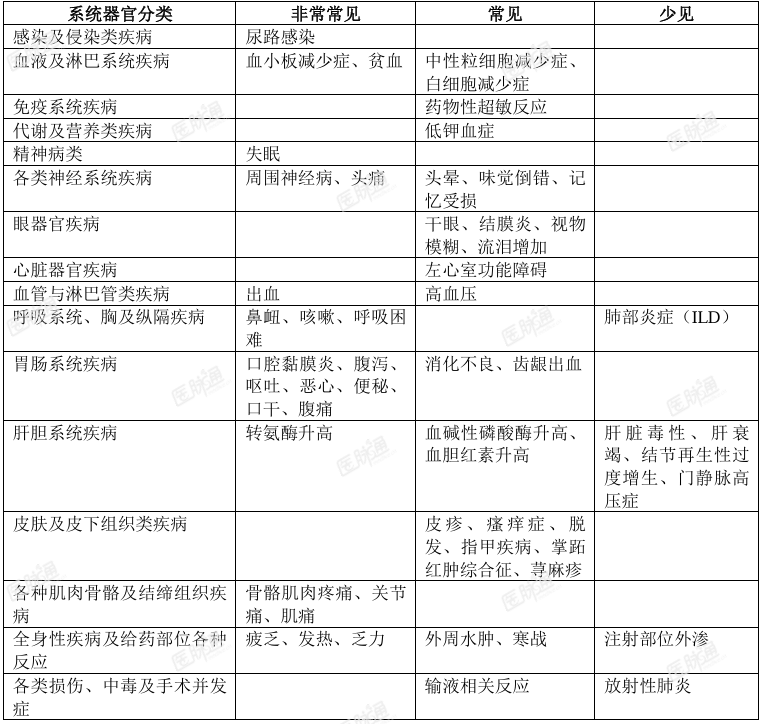
表 3是来自晚期乳腺癌(mBC)研究(n =1871;本品的中位治疗周期数为 10)和早期乳腺癌(eBC)KATHERINE 研究(n =740;中位治疗周期数为 14)中总体治疗阶段的汇总数据。
早期乳腺癌KATHERINE研究中国亚组患者的安全性特征与总体人群的安全性特征相似。
晚期乳腺癌中国桥接研究ELAINA的总体安全性特征与EMILIA和本品其他晚期乳腺癌临床研究在亚洲患者中观察到的结论一致。
特定不良反应的描述
血小板减少症
在 mBC 临床试验中,接受本品治疗的患者中血小板减少症或血小板计数减少的发生率为 24.9%,这两种事件也是最常见的导致治疗中止的不良反应(2.6%)。在 eBC 临床研究中,接受本品治疗的患者中 28.5%的患者报告血小板减少症,无论是在所有分级的不良反应中还是≥ 3 级不良反应中,血小板减少症均为最常见的不良反应,也是最常见的导致治疗中止(4.2%)、剂量中断和剂量下调的不良反应。多数患者发生1级或2级事件(≥50,000/mm3),第8天时达到最低值,通常在既定的下一次给药时改善至0级或1级(≥75,000/mm3)。在临床研究中,亚裔患者血小板减少症的发生率和严重程度更高。不考虑人种的情况下,接受本品治疗的 mBC患者中3级或4级事件(<50,000/mm3)的发生率为8.7%,eBC患者中为5.7%。因血小 板减少症进行的剂量调整信息见【用法用量】和【注意事项】。
在中国 ELAINA 桥接试验中,与 EMILIA 研究中的亚洲人群(52.5%)和全球人群(30.4%)相比,血小板减少症的发生率更高(76.2%)。ELAINA研究中,≥3级的血小板计 数降低的发生率(40.4%)与EMILIA研究中的亚洲人群(43.4%)相当,但高于EMILIA中的全球人群(13.9%)。在 ELAINA研究中接受恩美曲妥珠单抗的151例晚期乳腺癌患者中,有 3 例患者发生≥3 级的血小板计数降低,在停用恩美曲妥珠单抗≥90 天并根据当地临床实践进行治疗后,仍未恢复到≤2级。ELAINA研究中接受恩美曲妥珠单抗的151例患者中无≥3级的出血事件发生。
出血
在mBC临床试验中,接受本品治疗的患者中出血事件发生率为34.8%,重度出血事件(≥ 3级)的发生率为2.2%。在eBC临床试验中,接受本品治疗的患者中出血事件的发生率为29%,包括1例5级事件在内的重度出血事件(≥3级)的发生率为0.4%。在mBC和eBC临床试验中,皆观察到报告致命后果的出血事件病例。
转氨酶(AST/ALT)升高
在临床研究中,本品治疗期间观察到血清转氨酶升高(1~4级)。转氨酶升高一般呈一过性。在mBC临床研究中24.2%的患者报告转氨酶升高。mBC患者中3级或4级AST和ALT升高的发生率分别为4.2%和2.7%,通常发生在早期治疗周期(第1~6个周期)。32.4%的eBC患者报告转氨酶升高。1.5%的 eBC 患者报告 3 级和 4 级转氨酶升高。未观察到本品暴露量(AUC)、本品的最大血清浓度(Cmax)、总曲妥珠单抗暴露量(AUC)或DM1的Cmax与转氨酶升高之间存在关联。因转氨酶升高进行的剂量调整信息见【用法用量】和【注意事项】。
左心室功能障碍
在mBC临床研究中,接受本品治疗的患者中左心室功能障碍的发生率为2.2%。多数事件没有症状,LVEF降低程度为1级或2级。mBC患者中3级和4级事件的发生率为0.4%。eBC 患者中左心室功能障碍的发生率为3.0%,3级或4级左心室功能障碍的发生率为0.5%。如果患者的LVEF≤45%,建议额外监测LVEF(具体剂量调整方法见【用法用量】)。
周围神经病
本品的临床试验中曾报告周围神经病,多为 1级事件,以感觉神经病变为主。在 mBC患者中,周围神经病的总体发生率为29.0%,≥2级周围神经病的发生率为8.6%。在eBC患者中,周围神经病的总体发生率为32.3%,≥2级周围神经病的发生率为10.3%。
输液相关反应
输液相关反应表现为以下一种或多种症状:潮红、寒战、发热、呼吸困难、低血压、哮鸣、支气管痉挛和心动过速。在 mBC 临床研究中,接受本品治疗的患者中输注相关反应的发生率为4.0%,报告了6起3级事件,没有发生4级事件。接受本品治疗的eBC患者中输液相关反应的发生率为 1.6%,没有发生 3级或 4级事件。输液相关反应在输液终止后数小时至 1天内痊愈。在临床研究中未观察到剂量关系。因输液相关反应进行的剂量调整信息见【用法用量】和【注意事项】。
超敏反应
在mBC临床研究中,接受本品治疗的患者中超敏反应的发生率为2.6%,报告了1起3级事件和1起4级事件。eBC患者中超敏反应的发生率为2.7%,3级或4级超敏反应的发生率为 0.4%。总体而言,多数超敏反应的严重程度为轻度或中度,治疗后痊愈。因超敏反应进行的剂量调整信息见【用法用量】和【注意事项】。
免疫原性
观察到的抗药抗体发生率高度依赖于测定方法的灵敏度和特异性。由于检测方法存在差异,导致无法对下述研究中的抗药抗体发生率与其他研究中的抗药抗体发生率(包括恩美曲妥珠单抗或其他曲妥珠单抗制剂)进行有意义的比较。
在多个时间点检测来自7项临床研究的1,243例患者对本品产生的抗药抗体(ADA)应答。本品给药后,5.1%(64/1243)的患者在一个或多个给药后时间点检测到抗恩美曲妥珠单抗抗体呈阳性。在I期和II期研究中,6.4%(24/376)的患者抗恩美曲妥珠单抗抗体检测结果呈阳性。在 EMILIA(BO21977)研究中,5.2%(24/466)的患者抗恩美曲妥珠单抗抗体检测结果呈阳性,其中 13 例患者中和抗体亦呈阳性。在 KATHERINE(BO27938)研究中,4.0% (16/401)的患者抗恩美曲妥珠单抗抗体检测结果呈阳性,其中5例患者中和抗体亦呈阳性。由于 ADA 的发生率低,无法得出抗恩美曲妥珠单抗抗体对本品的药代动力学、安全性和有效性影响的结论。
上市后经验
在本品获批后的使用过程中,发现以下不良反应。这些不良反应来自规模不详的人群自发报告,因此难以可靠地评估发生频率或者明确与药物暴露的因果关系。
肿瘤溶解综合征(TLS):在接受本品治疗的患者中报告了可能的TLS病例。具有显著肿瘤负荷的患者(例如,巨大转移灶)的风险可能更高。患者可能出现高尿酸血症、高磷血症和急性肾衰竭,这代表了可能的TLS。出现临床指征时,应考虑额外的监测和/或治疗。
已知对本品或其任何赋形剂有超敏反应的患者禁用本品。
接受本品治……登录查看完整内容
避孕措施
在接受本品治疗时,以及在本品末次给药后至少7个月内,育龄妇女和有生育潜能男性患者的女性伴侣应采取有效的避孕措施。
孕妇
未在孕妇中进行本品临床研究。未实施过有关本品的生殖和发育毒理研究。
曲妥珠单抗是本品的成分之一,孕妇使用曲妥珠单抗时会对胎儿造成伤害或导致胎儿死亡。
上市后已报道过接受曲妥珠单抗治疗的孕妇羊水过少,其中一些与致命性肺发育不良有关的病例。与DM1类别相同的美坦辛的动物研究表明微管抑制细胞毒性药物成分DM1可能具有致畸性和潜在胚胎毒性。
不建议孕妇使用本品。怀孕妇女应联系其医生,并由医生告知其治疗可能伤害胎儿。如果怀孕妇女接受本品治疗,应多科室会诊对其进行密切监护。
生产及分娩
生产及分娩过程中使用本品的安全性尚未确立。
哺乳期
尚不确定本品是否会分泌至人乳中。由于许多药物均可分泌至人乳中,并且本品可能会导致哺乳婴儿出现严重不良反应,因此在开始接受治疗之前,女性患者应终止哺乳。在本品末次给药后7个月,女性患者可开始哺乳。
用于18岁以下儿童和青少年的安全性和有效性尚未确定。
在KATHERINE 中随机分配接受赫赛莱的743例患者中,58例患者(8%)≥65岁,2例患者(0.3%)≥75 岁。与年龄<65 岁的患者相比,在年龄≥65 岁的患者中未观察到本品的安全性或有效性的总体差异。KATHERINE研究中年龄≥75岁的患者数量较少,故无法得出关于该年龄组中本品安全性或有效性的结论。
群体药代动力学分析表明年龄对恩美曲妥珠单抗的药代动力学未产生具有临床意义的影响(参见【临床药理学】)。

2~8°C……登录查看完整内容
1瓶/盒
48个月
Roche Pharma (Schweiz) AG
F HoffmannLa Roche Ltd
地址:Grenzacherstrasse 124,Ch-4070 Basel, Switzerland
省份/国家:瑞士

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
