施达赛 - 达沙替尼片
Dasatinib Tablets
Bristol-Myers Squibb Pharma EEIG
核准日期:2011年09月07日 | 修订日期:2025年11月05日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> BCR-ABL酪氨酸激酶抑制剂
本品主要成份为达沙替尼,化学名称为:N-(2-氯-6-甲基苯基)-2({6-[4-(2-羟基乙基)哌嗪基-1]-2-甲基嘧啶基-4}氨基)-1,3-噻唑-5-酰胺,一水合物。
化学结构式:
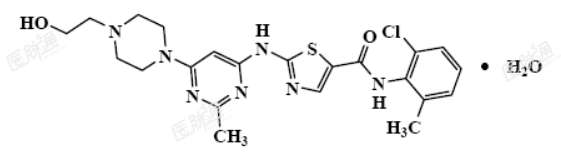
分子式:C22H26ClN7O2S·H2O
分子量:488.01(无水游离基)
506.02(一水合物)
本品用于治疗对甲磺酸伊马替尼耐药,或不耐受的费城染色体阳性(Ph+)慢性髓细胞白血病(CML)慢性期、加速期和急变期(急粒变和急淋变)成年患者。
用于治疗对甲磺酸伊马替尼耐药,或不耐受的Ph+CML慢性期1岁及以上儿童患者。
(1)20mg;(2)50mg;(3)70mg;(4)100mg
应当由具有白血病诊断和治疗经验的医师进行治疗。
用法
片剂不得压碎、切割或咀嚼,必须整片吞服,以保持剂量的一致性。
本品可与食物同服或空腹服用。同时服用时间应当一致,早上或晚上均可。
本品不应与葡萄柚或葡萄柚汁一起服用(见【药物相互作用】)。
用量
成人患者
Ph+慢性期 CML 的患者推荐起始剂量为达沙替尼 100mg,每日 1 次,口服。
Ph+加速期、急变期(急粒变和急淋变)CML 的患者推荐起始剂量为 70mg,每日 2 次,分别于早晚口服(见【注意事项】)。
儿童患者
儿童和青少年根据体重给药,每日一次口服(见表1)。应根据体重变化每3个月重新计算一次剂量,如有必要可更频繁。不建议体重低于10kg的患者服用 本品。建议根据个体患者的反应和耐受性增加或减少剂量。尚无 1 岁以下儿童使 用达沙替尼治疗的经验。
儿童患者中达沙替尼片的推荐起始日剂量如表1所示。
表 1:Ph+CML 慢性期(CP)儿童患者使用达沙替尼片的剂量
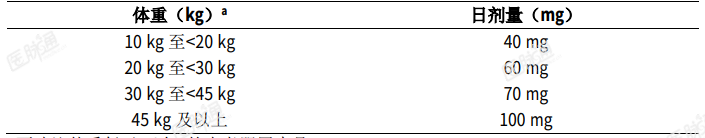
a 不建议体重低于 10 kg 的患者服用本品。
治疗持续时间:在临床试验中,本品治疗均持续至疾病进展或患者不再耐受该治疗。尚未对达到细胞遗传学或分子学缓解[包括完全细胞遗传学缓解(CCyR)、主要分子学缓解(MMR)和 MR4.5]后停止对慢性疾病结束治疗的影响进行研究。
为了达到所推荐的剂量,本品共有20mg、50mg、70mg和100mg薄膜衣片四种规格。推荐根据患者的反应和耐受性情况进行剂量的增加或降低。
剂量递增:
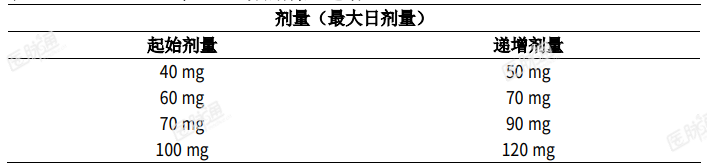
在成年 Ph+CML 患者的临床试验中,如果患者在推荐的起始剂量治疗下未能达到血液学或细胞遗传学缓解,则慢性期 CML 患者可以将剂量增加至140mg,每日1次,对于进展期(加速期和急变期)CML 患者,可以将剂量增加至90mg,每日2次。 根据当前治疗指南,对于在推荐时间点未达到血液学、细胞遗传学和分子学缓解且可耐受治疗的 Ph+CML-CP儿童患者,建议按照表2所示的剂量递增。
表2:Ph+CML-CP儿童患者的剂量递增
不良反应发生时的剂量调整:
骨髓抑制:
在临床试验中,骨髓抑制可以通过下列手段来处理:中断给药、剂量降低或终止研究治疗。必要时给予血小板和红细胞输注。出现耐药性骨髓抑制(如中性粒细胞减少症状持续超过7天)的可使用造血生长因子。表3总结了成人患者进行剂量调整的指南,表4总结了Ph+CML-CP儿童患者进行剂量调整的指南。
表3:对中性粒细胞减少症和血小板减少症的剂量调整
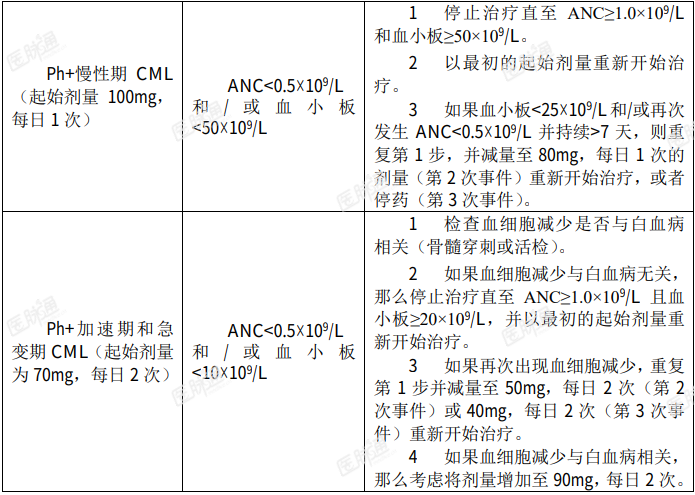
ANC:中性粒细胞绝对计数
表4:Ph+CML-CP儿童患者因中性粒细胞减少症和血小板减少症的剂量调整
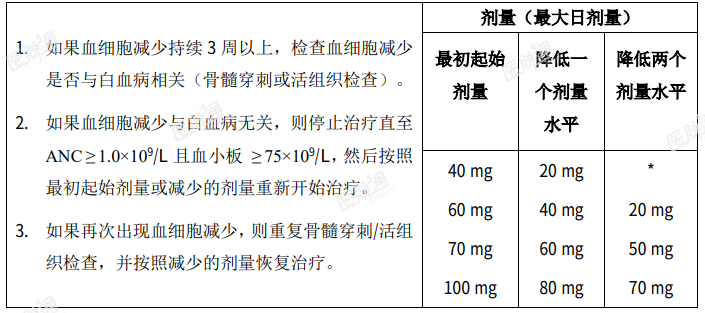
ANC:中性粒细胞绝对计数
*没有更低的片剂剂量
对于Ph+CML-CP儿童患者,如果在完全血液学反应(CHR)期间再次出现≥3级中性粒细胞减少症或血小板减少症,则应中断达沙替尼治疗,随后可以按照减少的剂量恢复治疗。对于中度血细胞减少症和疾病反应,应根据需要暂时降低剂量。
非血液学不良反应:
如果本品用药过程中发生中度(2级)非血液学不良反应,则应暂停治疗,直至不良反应缓解或恢复至基线水平。如果这是首次出现,则应以相同剂量重新开始治疗,如果这是复发性不良反应,则应减量。如果本品用药过程中发生了1起重度(3或4级)的非血液学不良反应,那么必须停止治疗,直至事件缓解或好转。随后,可以根据事件的严重程度和复发情况适当地减量重新开始治疗。
对于接受每日一次100mg的慢性期CML成人患者,建议将剂量减至每日一 次80mg,并可按需从每日一次80mg进一步减至每日一次50mg。对于接受每日一次140mg 的进展期CML或Ph+ ALL成人患者,建议将剂量减至每日一次100mg,并可按需从每日一次 100mg进一步减至每日一次50mg。(见【注意事项】)。对于发生非血液学不良反应的 CML-CP 儿童患者,应遵循上述血液学不良反应的减量建议。
胸腔积液
如果被诊断为胸腔积液,则暂停达沙替尼,直到患者无症状或恢复至基线。如果事件在大约一周内未好转,则考虑一个疗程的利尿剂或皮质激素或该两种药物合用(见【注意事项】和【不良反应】)。在第一次发作解决后,考虑按相同剂量重新开始达沙替尼治疗。在其后发作解决后,按一个剂量水平的减量重新开始达沙替尼治疗。在重度(3级或4级)发作解决后,可根据不良反应的初始严重程度,适当时按降低后的剂量恢复治疗。
儿童患者:儿童患者的用法用量详见【用法用量】。达沙替尼片不应被分散 服用,因为接受分散片的患者的暴露量低于整片吞服的患者。
老年患者:在老年患者中没有观察到具有临床意义的与年龄相关的药代动力学方面的差异。没有必要针对老年患者进行专门的剂量推荐。
肝功能损害:轻度、中度或重度肝功能损害的患者可以接受推荐的起始剂量。尽管如此,本品应慎用于肝功能损害的患者(见【注意事项】和【药代动力学】)。
肾功能损害:尚未在肾功能降低的患者中进行本品的临床试验(在既往伊马替尼治疗耐药或不耐受的慢性期CML患者中进行的试验排除了血清肌酐浓度>1.5倍正常上限的患者)。由于达沙替尼及其代谢产物在肾脏的清除率<4%, 因此,肾功能不全的患者预期不会出现全身清除率的降低。
国外安全性数据
下列数据反映了临床研究中2900例患者(包括324例新诊断的慢性期CML成人患者、2388例伊马替尼耐药或不耐受的CML或Ph+ ALL成人患者及188例儿童患者)对本品的暴露情况。2712 例接受达沙替尼成人患者的平均中位治 疗持续时间为19.2个月(范围0-93.2个月)。188例接受达沙替尼儿童患者的中 位治疗持续时间为26.3个月(范围0-99.6个月)。
在针对新诊断的慢性期CML成人患者的III期研究(至少随访5年)中, 本品(范围为0.03至72.7个月)和伊马替尼(范围为0.3至74.6个月)的中位 治疗持续时间均为60个月。1618例慢性期CML患者的中位治疗持续时间为29个月(范围为0至92.9个月)。在1094例进展期CML或Ph+ALL患者中,患者 的中位治疗持续时间为6.2个月(范围为0至93.2个月)。在儿童研究中,接受 达沙替尼治疗的130例慢性期CML儿童患者亚组中,中位治疗持续时间为42.3个月(范围为0.1至99.6个月)。
在接受治疗的2712例成人患者中,18%患者的年龄≥65岁,5%患者的年龄≥75 岁。
大部分达沙替尼治疗组患者均在某个时间出现了不良反应。在所有2712例接受达沙替尼的成人患者中,520例(19%)因发生了不良反应而终止治疗。大部分反应均为轻度至中度。
在针对新诊断的慢性期CML患者的III期研究中,通过至少12个月的随访, 5%接受本品治疗的患者及 4%接受伊马替尼治疗的患者由于不良反应中止了治疗。在至少60个月的随访后,累积中止率分别为14%和 7%。在1618例接受达沙替尼治疗的慢性期 CML 患者中,329例(20.3%)患者报告了造成治疗终止的不良反应,而在1094例接受达沙替尼治疗的进展期疾病患者中,有191例(17.5%) 患者报告了造成治疗终止的不良反应。
大部分伊马替尼不耐受的慢性期CML患者能够耐受达沙替尼治疗。在慢性期CML的临床研究(随访24个月)中,215例对伊马替尼不耐受的患者中,有10例出现了与既往接受伊马替尼治疗时同等程度的3级或4级的非血液学毒性; 这10例患者中的8例可通过降低药物剂量得到控制,并可以继续接受本品治疗。
基于至少12个月的随访,接受本品治疗的新诊断的慢性期CML患者中报告的最常见不良反应包括液体潴留(包括胸腔积液)(19%)、腹泻(17%)、头痛(12%)、 皮疹(11%)、肌肉骨骼疼痛(11%)、恶心(8%)、疲劳(8%)、肌痛(6%)、呕吐(5%)和 肌肉炎症(4%)。在至少 60 个月的随访后,皮疹(14%)、肌肉骨骼疼痛(14%)、 头痛(13%)、疲劳(11%)、恶心(10%)、肌痛(7%)、呕吐(5%)和肌肉炎症 或痉挛(5%)的累积发生率增加≤3%。液体潴留和腹泻的累积发生率分别为39%和 22%。接受本品治疗的对既往伊马替尼治疗耐药或不耐受的患者中报告的最常见不良反应包括液体潴留(包括胸腔积液)、腹泻、头痛、恶心、皮疹、呼吸困难、出血、疲劳、肌肉骨骼疼痛、感染、呕吐、咳嗽、腹痛和发热。接受本品治疗的对既往伊马替尼治疗耐药或不耐受的患者中与药物相关的中性粒细胞减少症的发生率为 5%。
针对对既往伊马替尼治疗耐药或不耐受的患者的临床研究中推荐在开始本品治疗前,伊马替尼应停用至少7天。
达沙替尼在Ph+CML-CP儿童人群中的总体安全性特征与成人人群相似,但在儿童人群中未报告心包积液、胸腔积液、肺水肿或肺动脉高压。在130例接受达沙替尼治疗的 CML-CP儿童受试者中,有2例(1.5%)出现了导致治疗中止的不良反应。
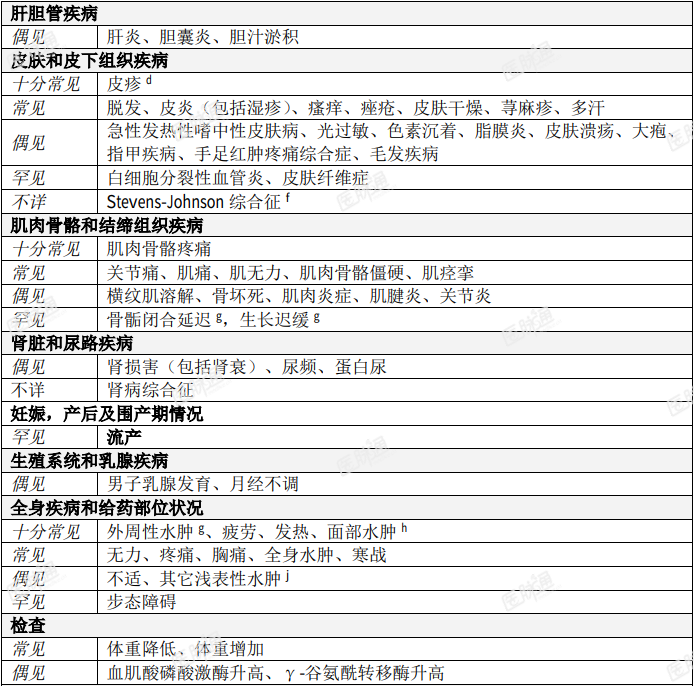
在本品临床研究及上市后的患者中报告了下列不良反应(实验室检查结果异常除外)(见表5)。按系统器官分类和发生率列出了以下反应。频率的定义如下:十分常见(≥1/10);常见(≥1/100 至<1/10);偶见(≥1/1,000 至<1/100);罕见 (≥1/10,000 至<1/1,000);不详(不能利用现有上市后数据估计)。在每个频率组 内,不良反应按严重程度递减的顺序列出。
表 5:不良反应总结
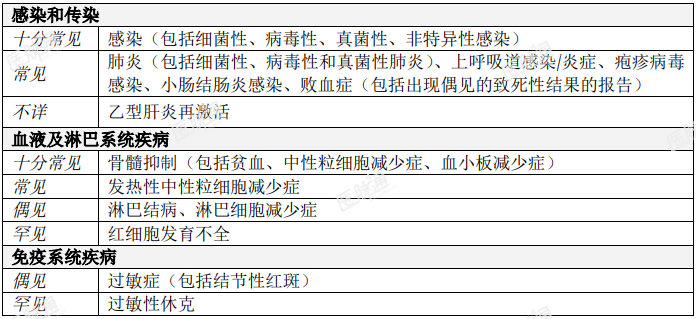
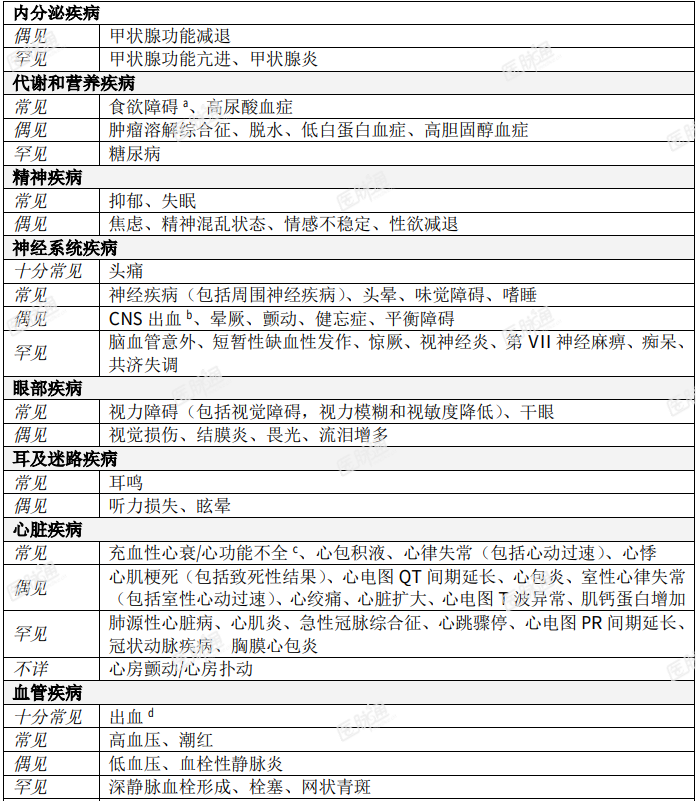
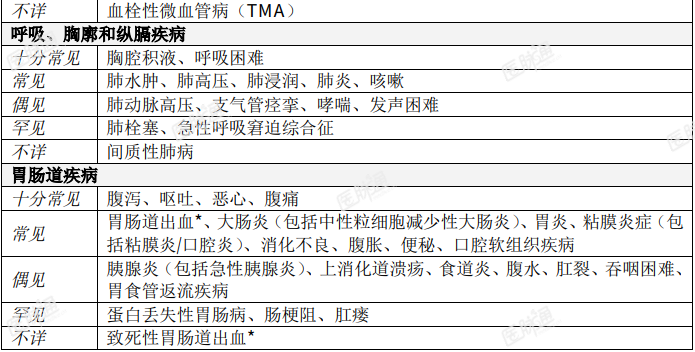

a 包括食欲下降、早饱、食欲增加。
b 包括中枢神经系统出血、大脑血肿、大脑出血、硬膜外血肿、颅内出血、出血性卒中、 蛛网膜下腔出血、硬膜下血肿和硬膜下出血。
c 包括脑利钠肽增加、心室功能障碍、左心室功能不全、右心室功能不全、心衰、急性心衰、慢性心衰、充血性心衰、心肌病、充血性心肌病、舒张功能不全、射血分数降低和心室衰竭、左心室衰竭、右心室衰竭和心室功能减退。
d 不包括胃肠道出血和 CNS 出血;这些不良反应分别是在系统器官分类“胃肠道疾病”和 “神经系统疾病”下报告的。
e 包括药物疹、红斑、多形性红斑、皮肤红变、剥脱性皮疹、全身红斑、生殖器疹、热疹、 粟粒疹、汗疹、脓疱性银屑病、皮疹、红斑疹、疱疹、全身皮疹、斑疹、斑丘疹、丘疹、瘙痒疹、脓疱疹、水疱疹、皮肤脱落、皮肤刺激、毒性皮疹、水泡性荨麻疹和血管炎疹。
f 在上市后的情况下,有 Stenvens-Johnson 综合征个案的报告。无法确定这些黏膜与皮肤的不良反应是与达沙替尼直接相关还是与伴随用药直接相关。
g 在儿童研究中报告频率为常见。
h 包括重力性水肿、局部水肿、外周水肿。
i 结膜水肿、眼部水肿、眼部肿胀、眼睑水肿、面部水肿、唇肿、黄斑水肿、口腔水肿、 眼眶水肿、面肿。
j 液体过剩、液体潴留、胃肠道水肿、全身性水肿、水肿、心脏病导致的水肿、肾周积液、 术后水肿、内脏水肿。
k 生殖器肿胀、切口部位水肿、生殖器水肿、阴茎水肿、阴茎肿胀、阴囊水肿、皮肤肿胀、 睾丸肿胀、外阴阴道肿胀. * 更多详情见“部分不良反应描述”。
部分不良反应描述
骨髓抑制
本品治疗会伴有贫血、中性粒细胞减少症和血小板减少症。上述事件在进展期 CML 或 Ph+ ALL 患者中要比慢性期 CML 患者更为早见和常见(见【注意事 项】)。
出血
服用本品的患者中报告了与药物相关的出血事件(从瘀斑和鼻衄到3级或4级的胃肠道出血和CNS出血)(见【注意事项】)。
液体潴留
多种不良反应例如胸腔积液、腹水、肺水肿和伴或不伴浅表性水肿的心包积液可统一描述为“液体潴留”。在新诊断的慢性期CML研究中,至少随访60个月后,达沙替尼相关的液体潴留事件包括胸腔积液(28%)、浅表性水肿(14%)、 肺高压(5%)、全身性水肿(4%)和心包积液(4%)。充血性心力衰竭/心功能不全和肺水肿的发生率<2%。
12个月时达沙替尼相关胸腔积液(所有级别)的累积发生率为10%,24个月时为 14%,36个月时为19%,48个月时为24%,60 个月时为28%。共有46例接受达沙替尼的患者出现了复发性胸腔积液。17例患者发生了2次独立事件, 6例患者发生了3次事件,18例患者发生了4至8次事件,5例患者发生了>8次胸腔积液。
至首次发生达沙替尼相关的1级或2级胸腔积液的中位时间为114周(范围:4至299周)。不到 10%的胸腔积液患者发生了重度的(3 级或 4 级)达沙替尼相关胸腔积液。至首次发生≥3 级沙替尼相关胸腔积液的中位时间为 175 周 (范围:114至274周)。达沙替尼相关胸腔积液(所有级别)的中位持续时间为283天(~40周)。
胸腔积液通常都是可逆的,且可以通过中断SPRYCEL治疗并使用利尿剂或其他适当的支持性治疗而进行处理(见【用法用量】和【注意事项】)。在发生药物相关胸腔积液的达沙替尼治疗组患者(n=73)中,45例(62%)中断了治疗,30例(41%)降低了剂量。此外,34 例(47%)患者接受了利尿剂,23 例(32%) 接受了皮质激素,20 例(27%)同时接受了皮质激素和利尿剂。9 例(12%)患者接受了治疗性的胸腔穿刺术。
6%的达沙替尼治疗组患者由于药物相关的胸腔积液而终止了治疗。
胸腔积液并未损害患者获得应答的能力。在接受达沙替尼治疗的胸腔积液患者中,96%达到了 cCCyR,82%达到了 MMR,50%达到了 MR4.5(尽管发生了中断给药或剂量调整)。
更多关于慢性期CML以及进展期CML或Ph+ ALL患者的信息见【注意事项】。
肺动脉高压(PAH)
报道过出现与达沙替尼暴露相关的肺动脉高压(经右心导管插入术确诊的前毛细血管肺动脉高压)。这些病例是在开始达沙替尼治疗后(包括治疗一年多之后)报告的肺动脉高压。在达沙替尼治疗期间报告肺动脉高压的患者常常正合并使用其他药物或者合并除潜在肿瘤之外的疾病。肺动脉高压患者在停用达沙替尼后观察到血流动力学和临床参数改善。
QT 间期延长
在针对新诊断的慢性期CML患者的III期研究中,至少随访12个月后,1 例(< 1%)接受本品的患者QTcF > 500 msec(见【注意事项】)。至少随访60个月后,无其他患者报告QTcF > 500 msec。
在5项针对对既往伊马替尼治疗耐药或不耐受的患者的II期临床研究中, 对按照预先指定的时间点获取的865例接受本品70mg每日2次治疗患者的重复 基线和治疗时ECG的数据集中进行阅读。使用Fridericia’s法对QT间期进行心 率校正。在第8天的所有给药后时间点,QTcF间期自基线的平均改变为4–6msec, 其95%置信区间的上限<7msec。在临床试验中接受本品的2,182例患者中,15 (1%)例患者报告了QTc延长的不良反应。21名患者(1%)的QTcF延长至>500msec(见【注意事项】)。
严重的皮肤反应
患者在使用本品时曾经报告严重的皮肤黏膜反应的个例,包括StevensJohnson综合征和多形性红斑。出现严重皮肤黏膜反应的患者如果没有发现其他病因,则应该永久停用本品。
心脏不良反应
应小心监测有心脏疾病风险因素或病史的患者是否有符合心功能不全的症状或体征并且应进行适当评估和治疗(见【注意事项】)。
乙型肝炎再激活
有报告 BCR-ABL 酪氨酸激酶抑制剂(TKIs)与乙型肝炎再激活有关。在一些实例中,本品在与其他 BCR-ABL 酪氨酸激酶抑制剂联合使用时,造成急性肝功能衰竭或爆发性肝炎结果导致肝移植或致命性结局。(见【注意事项】)
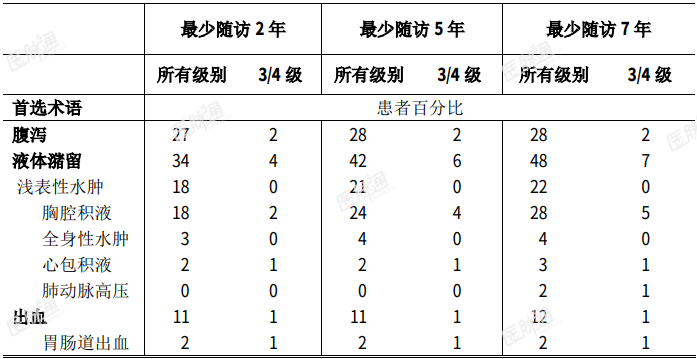
在针对对既往伊马替尼治疗耐药或不耐受的慢性期CML患者的3期剂量优化研究(中位的治疗持续时间为30个月)中,接受本品100mg,每日1次治疗的患者中胸腔积液和充血性心衰/心功能不全的发生率要低于接受本品70mg,每日2次治疗的患者。接受100mg,每日1次的治疗组患者中骨髓抑制的发生率也较低(见下面的实验室检查结果异常)。接受100mg、每天1次治疗组患者中的中位治疗时间为37个月(范围1至91个月)。表6a列出了以推荐的100mg、每天1次起始剂量接受治疗时所选择的部分不良反应的累积发生率。
表6a:III期剂量优化研究中报告的部分不良反应:(对伊马替尼不耐受或耐药的慢性期CML)a
a 在接受 100mg、每天 1 次的推荐起始剂量的人群中(n=165)报告的 III 期剂量优化研究结果
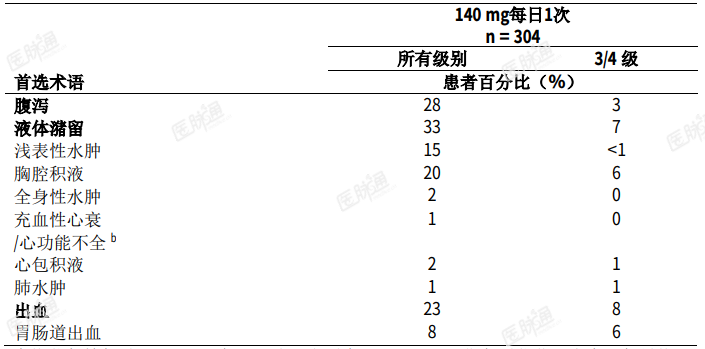
在针对进展期CML和Ph+ ALL患者的III期剂量优化研究中,针对加速期CML患者的中位治疗持续时间为14个月,针对急粒变CML患者为3个月,针对急淋变CML患者为4 个月,针对Ph+ ALL患者为3个月。表6b中列出了以 推荐的140mg、每天1次起始剂量接受治疗时的部分不良反应。还研究了70mg、 每天2次的剂量。140mg、每天1次方案的有效性与70mg、每天2次的方案相近,但是安全性更好。
表 6b:在 III 期剂量优化研究中报告的部分不良反应:进展期CML和Ph+ALLa
a 在推荐起始剂量(140mg、每天 1 次)人群中(n=304)III 期剂量优化研究在 2 年最终研究随访时报告的结果。
b 包括心室功能不全、心衰、充血性心衰、心肌病、充血性心肌病、舒张功能不全、射血分数降低和心室衰竭。
实验室检查结果异常:
血液系统:
在新诊断的慢性期 CML III 期研究中,至少随访 12 个月后,服用本品的患者中报告了以下 3 级或 4 级实验室检测异常:中性粒细胞减少(21%)、血小板减少 (19%)和贫血(10%)。在至少 60 个月的随访后,中性粒细胞减少症、血小板减少症和贫血的累积发生率分别为 29%、22%和 13%。
在接受本品治疗、发生 3 级或 4 级骨髓抑制的新诊断的慢性期 CML 患者中,至少随访 12 个月后,1.6%的患者一般在短时间暂停给药和/或减量后及永久停止治疗后恢复。在至少 60 个月的随访后,由于 3 级或 4 级骨髓抑制而永久停药的累积发生率为 2.3%。
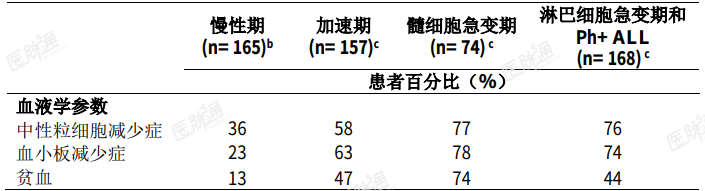
在既往对伊马替尼治疗耐药或不耐受的 CML 患者中均出现血细胞减少(血小板减少症,中性粒细胞减少和贫血)。然而,血细胞减少的发生还主要取决于疾病的阶段。表7列出了3级或4级血液学异常的发生率。
表 7:针对对既往伊马替尼治疗耐药或不耐受的患者的临床研究中的 CTC 3/4 级血液学实验室检查结果异常 a
a III 期剂量优化研究中 2 年研究随访时报告的结果。
b CA180-034 研究中推荐起始剂量(100mg、每天 1 次)组的结果。
c CA180-035 研究中推荐起始剂量(140mg、每天 1 次)组的结果。
CTC 分级:中性粒细胞减少症(3 级≥0.5–<1.0×10⁹/L,4 级<0.5×10⁹/L);血小板减少症(3 级≥25–<50×109/L,4 级<25×109/L);贫血(血红蛋白 3 级≥65–<80g/L,4 级<65g/L)。
接受 100mg 每日 1 次治疗的患者中 3 级或 4 级细胞减少症的累积发生率在 2 年和 5 年时相似,包括中性粒细胞减少症(35%与 36%)、血小板减少症(23% 与 24%)和贫血(13%与 13%)。
在出现 3 级或 4 级骨髓抑制的患者中,通常可以通过短暂中断用药和/或剂量降低得以恢复。只有 5%的患者需要中止治疗。多数患者可以继续治疗而没有进一步骨髓抑制的证据。
生化异常:
在新诊断的慢性期 CML 研究中,至少随访 12 个月后,4%接受本品治疗的患者报告 3 级或 4 级低磷酸盐血症,3 级或 4 级的转氨酶、肌酐或胆红素升高的发生率≤1%。在至少 60 个月的随访后,3 级或 4 级低磷酸盐血症的累积发生率为 7%,3 级或 4 级肌酐和胆红素升高的累积发生率为 1%,而 3 级或 4 级转氨酶升高的累积发生率仍然 1%。没有这些实验室生化参数异常导致的本品治疗中止。
2 年的随访
在慢性期 CML 患者中,3 级或 4 级的转氨酶或胆红素升高的发生率 1%。在进展期 CML 和 Ph+ ALL 患者中,上述指标升高的发生率增加至 1%至 7%。通常可以通过降低剂量或中断治疗得以控制。在慢性期 CML 的 III 期剂量优化研究中,患者中 3 级或 4 级转氨酶或胆红素升高的发生率均≤1%,在四个治疗组中的发生率接近且均较低。在进展期 CML 和 Ph+ ALL 的 III 期剂量优化研究中,所有治疗组患者中 3 级或 4 级转氨酶或胆红素升高的发生率为 1%至 5%。
基线水平正常的达沙替尼治疗组患者中大约有 5%在研究期间出现了 3 级或4 级的一过性低钙血症。一般而言,这种血钙降低均不伴有临床症状。出现 3 级或 4 级低钙血症的患者常常通过口服补钙即可得以恢复。所有各期的 CML 患者均报告了 3 级或 4 级的低钙血症、低钾血症和低磷血症,但是急粒变或急淋变 CML 和 Ph+ ALL 患者中这些事件的发生率增加。慢性期 CML 患者中 3 级或 4 级的肌酐升高的发生率<1%,而在进展期 CML 患者中的发生率增加至 1%至 4%。
儿童人群
在 Ph+CML-CP 儿童患者中,达沙替尼单药治疗的安全性特征与成人患者的安全性特征相似。
在儿童 CML 患者研究中,实验室检查异常的发生率与成人患者实验室参数的已知特征一致。
其他特殊人群
虽然本品在老年患者中的安全性特征与其在年轻人群中的安全性特征类似, 但是年龄≥65 岁的患者更有可能出现常见的不良反应例如疲劳、胸腔积液、呼吸困难、咳嗽、下消化道出血和食欲不良,而且更有可能发生不太常见的不良反应例如腹胀、眩晕、心包积液、充血性心衰和体重降低,应当对其进行密切的观察 (见【注意事项】)。
中国安全性数据
在中国进行的一项开放、单臂、多中心研究中,共有121例患者接受了达沙替尼治疗(慢性期CML的起始剂量为100mgQD,加速期CML/急变期 CML/Ph+ ALL的起始剂量为70mgBID),随访时间为18个月。多数接受本品治疗的患者出现了不良反应。大多数反应为轻度至中度。不同疾病期的中国患者报告的最常见的非血液学不良反应包括胸腔积液、腹泻、头痛、上呼吸道感染、肺部感染、 鼻咽炎、疲乏和发热。报告了与药物相关的出血事件,从鼻衄到3或4级的胃肠道出血和CNS出血(见【注意事项】)。
各疾病期经选择报告的不良反应见表8。
表 8:中国患者报告的药物不良反应
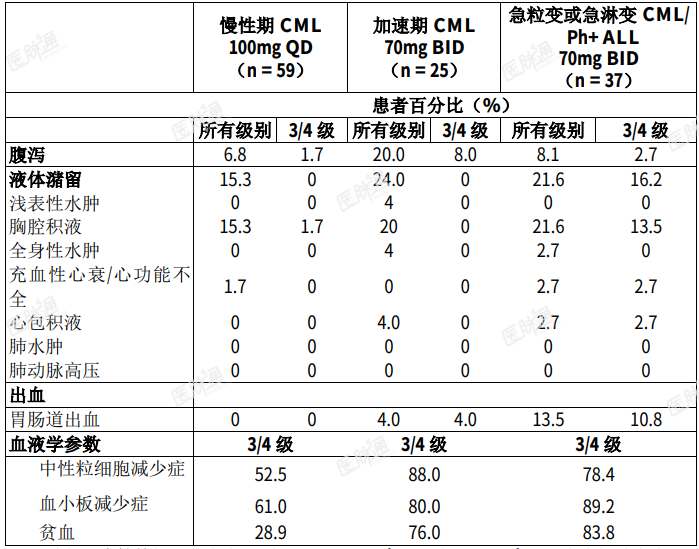
CTC 分级:中性粒细胞减少症(3 级≥0.5–<1.0×10⁹/L,4 级<0.5×10⁹/L);血小板减少症(3 级≥25–<50×109/L,4 级<25×109/L);贫血(血红蛋白 3 级≥65–<80g/L,4 级<65g/L)。
大多数骨髓抑制和液体潴留相关的不良事件可以通过中断给药、减低剂量或支持性治疗而恢复。1 例急变期 CML 患者由于血小板减少症而停止治疗,1 例由于胸腔积液而停止治疗。
另外,在新诊断的慢性期 CML 研究中,入组了 37 名中国患者(达沙替尼组18名,伊马替尼组19名)。经过至少 24 个月的随访,达沙替尼治疗组17名 (94.4%)患者和伊马替尼治疗组 17 名(89.5%)患者仍在继续参与研究。24 个月随访时,中国患者中没有报告与药物有关的严重不良事件。没有中国患者由于 药物相关的不良事件而停止治疗。中国患者人群中,达沙替尼组最常见的与药物有关的液体潴留不良事件是全身性水肿(17%)。1 例(6%)受试者报告与药物有关的胸腔积液。与药物有关的液体潴留的不良事件均为非重度(3 级到 4 级)。在达沙替尼治疗的中国患者中,3~4 级血小板减少发生率和 3~4 级中性粒细胞减少发生率分别为 33%和 33%。该骨髓抑制通常在早期发生,并通过剂量中断、减量或标准支持治疗措施可控制。总体上,24 个月的安全性随访与已知的安全性数据一致。
对达沙替尼或任何一种辅料过敏的患者,禁用本品。
育龄妇女
必须告知育龄妇女在治疗期间采取有效的避孕措施。
妊娠
动物研究已经证实了该药的生殖毒性(见【药理毒理】)。基于人体经验,怀疑在妊娠期间服用达沙替尼可导致先天性畸形,包括神经管缺陷,以及对胎儿有害的药理作用。药物上市后有报道在妊娠期间服用该药的妇女出现自然流产及胚胎或胎儿异常。除非有明确的需要,否则本品不应用于妊娠妇女。如果在妊娠期间服用该药,或是患者在服用该药期间发生妊娠,那么患者必须被告知其对胎儿的潜在危险。
非临床研究中,在低于在人体内进行达沙替尼治疗时所观察到的血药浓度下,在大鼠和家兔中观察到胚胎-胎仔毒性。观察到大鼠出现胎儿死亡。在大鼠和家兔接受的达沙替尼最低检测剂量(大鼠:2.5 mg/kg/天 [15 mg/m2/天] 和家兔:0.5 mg/kg/天 [6 mg/m2/天])下,能够导致胚胎-胎仔毒性。这些给药剂量在大鼠和家兔产生的母体AUC分别是105 ng•hr/mL(0.3倍于人类女性接受70 mg每日2次之后获得的AUC)和44 ng•hr/mL(0.1倍于人类AUC)。胚胎-胎仔毒性包括多部位的骨骼畸形(肩胛骨、肱骨、股骨、桡骨、肋骨、锁骨),骨化程度降低(胸骨;胸椎、腰椎和骶椎;前趾骨;骨盆和舌骨体),水肿和小肝。
哺乳
目前有关达沙替尼通过人类或动物乳汁排泄的信息尚不足且有限。有关达沙替尼的物理化学数据和现有的药效学/毒理学数据表明该药可以分泌进入乳汁,并且无法排除其对哺乳婴幼儿的危险。本品治疗期间,应停止母乳喂养。
生殖力
达沙替尼对精子的作用尚不详,因此,性活跃的男性和女性在治疗期间应当采取有效的避孕措施。
儿童患者的用法用量详见【用法用量】。达沙替尼片不应被分散服用,因为接受分散片的患者的暴露量低于整片吞服的患者。
在老年患者中尚未观察到具有临床意义的与年龄相关的药代动力学方面的差异。没有必要针对老年患者进行专门的剂量推荐。虽然本品在老年患者中的安全性特征与其在年轻人群中的安全性特征类似,但是年龄≥65 岁的患者更有可能出现常见的不良反应例如疲劳、胸腔积液、呼吸困难、咳嗽、下消化道出血和食欲不良,而且更有可能发生不太常见的不良反应例如腹胀、眩晕、心包积液、充血性心衰和体重降低,应当对其进行密切的观察。

36个月
Bristol-Myers Squibb Pharma EEIG
地址:地址:Uxbridge Business Park, Sanderson Road, Uxbridge UB8 1DH, United Kingdom (英国)生产厂:Bristol-Myers Squibb Holdings Pharma, Ltd. Liability Company地址:Road 686, Km 2.3 Bo. Tierras Nuevas Manati, Puerto Rico 00674, USA. (美国)包装厂:Bristol-Myers Squibb S.r.l.地址:Loc. Fontana del Ceraso, 03012 Anagni (FR), Italy (意大利)中国境内请联系:百时美施贵宝(中国)投资有限公司地址:上海市静安区南京西路1717号会德丰国际广场17楼
邮编:200040
电话:021-23218100
传真:021-53862127医学咨询电话:8008208790(固话)或4008218790(手机),周一至周五 9:00-17:00(节假日除外)
主页:www.bms.com.cn
AstraZeneca Pharmaceuticals LP
地址:587 Old Baltimore Pike,Newark, Delaware,19702,USA
省份/国家:英国

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
