齐帕尼 - 奥拉帕利片
Olaparib Tablets
齐鲁制药(海南)有限公司
核准日期:2023年05月12日 | 修订日期:2024年02月26日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 其它抗肿瘤药物 >> 聚ADP-核糖聚合酶抑制剂
本品活性成份为奥拉帕利
化学名称:4-[(3-{[4-(环丙基羰基)哌嗪-1-基]羰基}-4-氟苯基)甲基]酞嗪-1(2H)-酮
化学结构式:
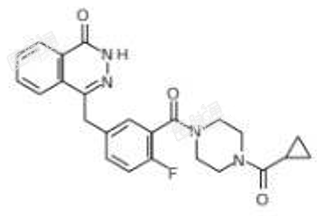
分子式:C24H23FN4O3
分子量:434.46
辅料:共聚维酮、聚维酮K17、胶态二氧化硅、甘露醇、羟丙纤维素(口服)、硬脂富马酸钠、薄膜包衣预混剂(胃溶型)。
上皮性卵巢癌、输卵管癌或原发性腹膜癌
• 奥拉帕利单药用于携带胚系或体细胞BRC4突变(gBRCAm或sBRCAm)的晚期上皮性卵巢癌、输卵管癌或原发性腹膜癌成人患者在一线含铂化疗达到完全缓解或部分缓解后的维持治疗。
• 奥拉帕利联合贝伐珠单抗用于同源重组修复缺陷(HRD)阳性的晚期上皮性卵巢癌、输卵管癌或原发性腹膜癌成人患者在一线含铂化疗联合贝伐珠单抗治疗达到完全缓解或部分缓解后的维持治疗。
• 奥拉帕利单药用于铂敏感的复发性上皮性卵巢癌、输卵管癌或原发性腹膜癌成人患者在含铂化疗达到完全缓解或部分缓解后的维持治疗。
(1)150mg;(2)100mg
本品应在有抗肿瘤药物使用经验的医生的指导下使用。
BRC4突变检测
在不同研究中已使用当地或中心实验室通过血液和/或肿瘤样本得到BRCA1/2突变检测结果,根据所采用的检测方法以及国际分类共识,已将BRCA1/2突变归类为有害/疑似有害或致病/可能致病。
奥拉帕利用于上皮性卵巢癌、输卵管癌或原发性腹膜癌的一线维持治疗之前,必须采用经国家药监局批准或其他经验证的检测方法确认患者存在胚系和/或体细胞BRCA1/2突变。
奥拉帕利用于含铂化疗后达到完全缓解或部分缓解的复发性上皮性卵巢癌、输卵管癌或原发性腹膜癌的维持治疗之前,无需进行BRCA1/2突变检测.
同源重组修复缺陷(Homologous recombination deficiencv,HRD)检测
在奥拉帕利联合贝伐珠单抗用于上皮性卵巢癌、输卵管癌或原发性腹膜癌的一线维持治疗开始之前,须采用经国家药监局批准或其他经充分验证的检测方法确认患者为HRD阳性,定义为:
• 存在有害或疑似有害的BRCA1/2突变,和/或
• 基因组不稳定性
在PAOLA-1研究中,与同源重组修复缺陷相关的基因组特征改变将会被用作基因组不稳定性的评分,该评分和相应的特定界值将会用于判断基因组不稳定性的状态。需要注意的是,不同的检测方法对基因组不稳定性的定义、算法或界值有所不同,以判断基因组不稳定性的状态,应使用经过验证的界值来确定基因组不稳定性。
推荐剂量
本品的推荐剂量为300mg(2片150mg片剂),每日2次,相当于每日总剂量为600mg。100mg片剂用于剂量减少时使用。
奥拉帕利单药治疗
患者应在含铂化疗结束后的8周内开始本品治疗。
奥拉帕利与贝伐珠单抗联合治疗
患者应在一线含铂化疗联合贝伐珠单抗治疗结束后的3-9周内开始联合治疗,贝伐珠单抗的剂量为15mg/公斤、每3周一次,具体请参见贝伐珠单抗注射液说明书。
疗程
BRCA突变的晚期卵巢癌的一线维持治疗
BRCA1/2突变晚期上皮性卵巢癌、输卵管癌或原发性腹膜癌患者可持续治疗至疾病进展、发生不可耐受的毒性反应、或完成2年治疗。2年治疗后,完全缓解(影像学无肿瘤证据)的患者应停止治疗,影像学显示有肿瘤且临床医生认为患者能从持续治疗中进一步获益的情况下可以继续治疗超过2年。
HRD 阳性的晚期卵巢癌的一线维持治疗(与贝伐珠单抗联用)
患者可持续奥拉帕利治疗至疾病进展、发生不可耐受的毒性反应、或完成2年治疗。2年治疗后,影像学无肿瘤证据的患者应停止治疗;对于有疾病证据的患者,如果临床医生认为患者能从持续的奥拉帕利治疗中进一步获益,则可以继续治疗超过2年,贝伐珠单抗使用最长为15个月(包括与化疗联合以及后续维持治疗的使用时间),具体请参见贝伐珠单抗注射液说明书。
铂敏感的复发性卵巢癌的维持治疗
对于铂敏感复发性上皮性卵巢癌、输卵管癌或原发性腹膜癌患者,持续治疗直至疾病进展或发生不可耐受的毒性反应。
给药方法
口服给药。本品应整片吞服,不应咀嚼、压碎、溶解或掰断药片。本品在进餐或空腹时均可服用。
漏服
如果患者漏服一剂药物,应按计划时间正常服用下一剂量。
剂量调整
针对不良事件
为处理不良事件,比如恶心、呕吐、腹泻、贫血等,可考虑中断治疗或减量。
如果需要减量,推荐剂量减至250mg(1片150mg片剂,1片100mg片剂),每日服用2次(相当于每日总剂量为500mg)。
如果需要进一步减量,则推荐剂量减至200mg(2片100mg片剂),每日服用2次(相当于每日总剂量为400mg)。
合并使用细胞色素P450(CYP)3A抑制剂
在用本品时,不推荐合并使用强效或中效CYP3A抑制剂,应考虑其他替代药物。如果必须合并使用强效CYP3A抑制剂,推荐将本品剂量减至100mg(1片100mg片剂),每日2次(相当于每日总剂量为200mg)。如果必须合并使用中效CYP3A抑制剂,推荐将本品剂量减至150mg(1片150mg片剂),每日2次(相当于每日总剂量为300mg)(见【注意事项】和【药物相互作用】)。
特殊人群用药
肾功能损害
轻度肾功能损害(肌酐清除率51-80mL/min)的患者可使用本品,且无需调整剂量;对于中度肾功能损害(肌酐清除率31-50ml/min)的患者,本品的推荐剂量为200mg(2片100mg片剂),每日2次(相当于每日总剂量为400mg);尚无本品用于重度肾功能损害或终末期肾病患者(肌酐清除率≤30ml/min)安全性和药代动力学数据,不推荐使用本品(见【药代动方学】)。
肝功能损害
轻度或中度肝功能损害(Child-Pugh分级A或B)患者可使用本品,无需调整剂量(见【药代动力学】)。尚无本品用于重度肝功能损害(Child-Pugh分级C)患者的安全性和药代动力学数据,不推荐使用本品(见【药代动力学】)。
儿童或青少年
尚未确立本品在儿童和青少年中的安全性和疗效,不推荐儿科患者用药。
老年人(≥65岁)
老年患者无需调整起始剂量。针对75岁及以上患者的临床数据有限。
安全性特征总结
奥拉帕利治疗引起的不良反应通常为轻度或中度(CTCAE 1级或2级),且通常无需终止治疗。各临床试验中,接受奥拉帕利单药治疗的患者中最常见的不良反应(≥10%)为恶心、疲乏、贫血、呕吐、腹泻、食欲下降、头痛、咳嗽、味觉倒错、呼吸困难、中性粒细胞减少症、头晕、消化不良、白细胞减少症和血小板减少症。
>2%患者发生的≥3 级不良反应为贫血(16%)、中性粒细胞减少症(5%)、疲乏/乏力(5%)、血小板减少症(3%)和白细胞减少症(2%)。
导致单药治疗中断和/或剂量减少的最常见不良反应为贫血(17%)、疲乏/乏力(6%)、呕吐(6%)、恶心(6%)和中性粒细胞减少症(6%),导致永久终止治疗的最常见不良反应为贫血(1.8%)、血小板减少症(0.8%)、疲乏/乏力(0.7%)、恶心(0.6%)、中性粒细胞减少症(0.5%)和呕吐(0.5%)。
当奥拉帕利与贝伐珠单抗联合使用时,安全性特征与单药治疗的安全性特征基本一致。
不良事件导致57.4%的患者在与贝伐珠单抗联合使用时出现剂量中断和/或减量,并导致分别有20.4%和56%的患者永久停止使用奥拉帕利/贝伐珠单抗和安慰剂/贝伐珠单抗的治疗。最常导致剂量中断和/或减少的不良反应是贫血(21.5%)、恶心(9.5%)和疲劳/虚弱(5.2%)。最常导致永久停药的不良反应是贫血(3.6%)、恶心(3.4%)和疲乏/发力(1.5%)。
不良事件列表
安全性特征基于临床试验中接受推荐剂量的奥拉帕利单药治疗的3077例实体瘤患者的汇总数据。
在患者接受奥拉帕利单药治疗的临床试验中,在暴露情况已知的患者中,发现以下不良反应。药物不良反应按MedDRA系统器官分类(SOC)的字母顺序排列,并参照首选语(PT)分级,请见表1。在各SOC中,先按发生频率降序排列,然后按严重性降序排列。不良反应发生频率的定义为,十分常见(≥1/10);常见(≥1/100-<1/10);偶见(≥1/1,000-<1/100);罕见(≥1/10,000-<1/1000)/极罕见(<1/10,000);不详(根据目前可用的数据无法对事件的发生频率进行评估)。
表1 不良反应列表
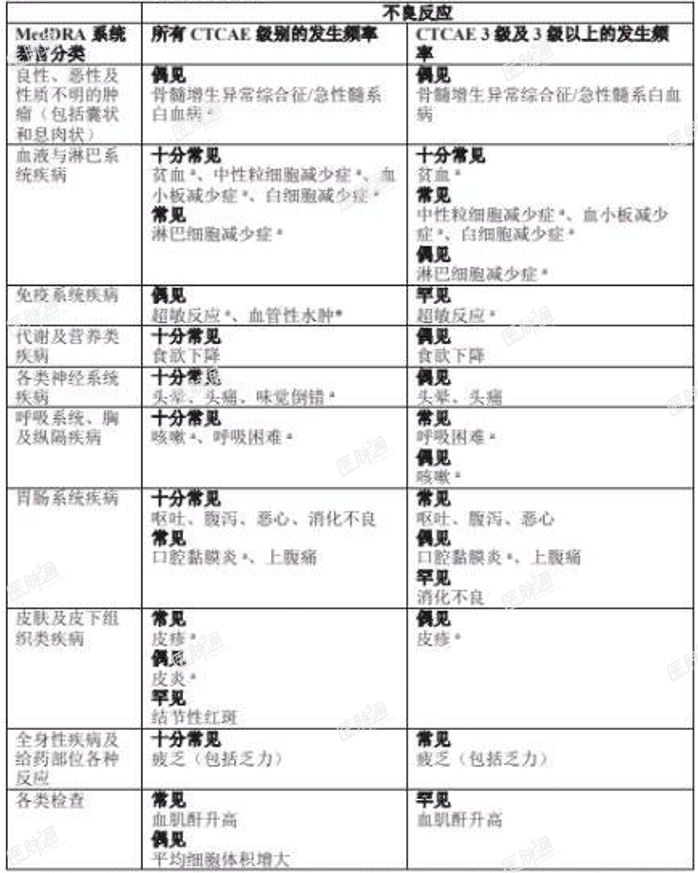
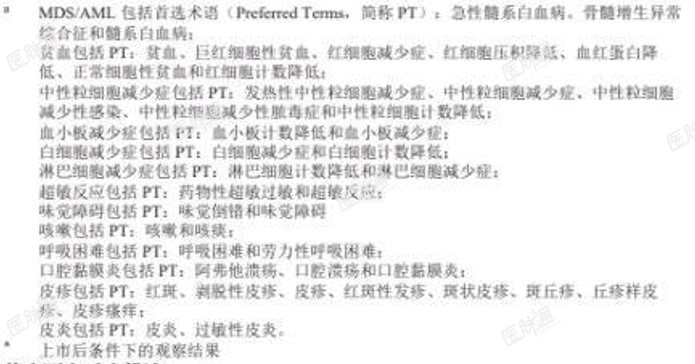
特定不良反应描述
血液学毒性
贫血和其他血液学毒性的级别一般较低(CTCAE1级或2级),然而,仍有CTCAE3级及3级以上事件的报告。贫血是临床研究中最常见的CTCAE≥3级不良反应。贫血首次发生中位时间约为4周(CTCAE≥3级事件约为7周)。通过中断剂量和减量控制贫血(见【用法用量】),并在适当时,可进行输血。在片剂的临床研究中,贫血不良反应的发生率为39.2%(CTCAE≥3级为17.2%),因贫血导致的剂量中断、减量和终止的发生率分为17.8%、11.1%和2.2%;在接受奥拉帕利治疗时21.8%的患者需要接受一次或多次输血。已有研究证明奥拉帕利与血红蛋白降低之间存在量效关系。奥拉帕利临床研究中,血红蛋白相对基线CTCAE级别≥2级变化(下降)的发生率为20%,中性粒细胞绝对值为 20%、血小板为5%、淋巴细胞为 30%、白细胞为 20%(所有百分比均为近似%)。
平均红细胞体积从基线时的低值或正常值升高至超过正常值上限的发生率约68%,在停止治疗后恢复正常,且未出现任何具有临床意义的影响。
在治疗的最初12个月内,推荐在基线以及随后的每月进行一次全血细胞计数检测,之后定期监测治疗期间出现的具有临床意义的参数变化,根据这些变化可能需要给药中断或减量和/或进一步治疗(见【用法用量】和【注意事项】)。
骨髓增生异常综合征/急性髓系白血病
在针对所有适应症的单药治疗临床研究中,在治疗剂量下,MDS/AML为偶见的严重不良反应(0.4%)。在包括长期安全性随访期间报告的事件发生率为0.5%(基于总体安全性人群,即临床研究中暴露于至少一剂口服奥拉帕利的16108例患者,计算的发生率)。所有患者均存在发生MDS/AML的潜在因系,且既往均接受过铂类化疗。很多患者还接受过其他DNA损伤药物的治疗和放疗。大多数报告病例携带gBRCA1/2突变。gBRCA1变和gBRCA2突变患者中的MDS/AML病例发生率相似(分别为2.3%和1.6%)。其中一些患者既往有癌症或骨髓发育不良史。
对于既往接受过至少2线含铂化疗且疾病进展前接受过研究治疗的BRCAm铂敏感复发性卵巢癌患者(SOLO2研究,45%患者接受奥拉帕利治疗≥2年),在5年的随访期间,奥拉帕利治疗组患者的MDS/AML发生率为8.2%,安慰剂治疗患者为4%。在奥拉帕利组中,9/16例患者在生存随访期间终止奥拉帕利治疗后发生 MDS/AML。在奥拉帕利组总生存期延长的情况下观察到MDS/AML以及 MDS/AML 迟发。一线药物治疗随访5年(即一线含铂化疗持续2年后进行奥拉帕利维持治疗)时发生MDS/AML的风险仍<1.5%(SOLO1研究中为1.2%)。有关风险控制和管理,参见【注意事项】。
其他实验室结果
在本品的临床研究中,血肌酐值与基线相比出现CTCAE≥2级升高的发生率约为11%。来自双盲安慰剂对照临床研究的数据显示,血肌酐值与基线相比中位值升高了23%,并在治疗期间一直维持该水平,在停止治疗后恢复至基线,且无明显临床后遗症。90%的患者基线时血肌酐值为CTCAE 0级水平,另外10%的患者基线时为CTCAE 1级水平。
胃肠道毒性
恶心通常发生在治疗的非常早期,大多数患者的首次恶心发生在治疗开始后的第一个月内。呕吐通常发生在治疗早期,大多数患者的首次呕吐发生在治疗开始后的两个月内,绝大多数患者的恶心和呕吐报告为间歇性,并且可通过中断治疗、减量和/或止吐药治疗控制。无需服用预防性止吐药。
在卵巢癌的一线维持治疗中,患者出现恶心(奥拉帕利组为77%,安慰组为38%)、呕吐(奥拉帕利组为40%,安慰剂组为15%)、腹泻(奥拉帕利为34%,安慰剂组为25%)和消化不良(奥拉帕利组为17%,安慰剂组为12%)。2.3%奥拉帕利组患者(CTCAE 2级)和0.8%安慰剂组患者(CTCAE 1级)因恶心导致终止治疗;0.8%和0.4%的奥拉帕利组患者分别因低级别(CTCAE 2级)呕吐和消化不良而终止治疗。在奥拉帕利组或安慰剂组中,无患者因腹泻而终止治疗。在安慰剂组中,无患者因呕吐或消化不良而终止治疗。奥拉帕利组中分别有14%和4%的患者因恶心导致治疗中断和减量。奥拉帕利组中有10%患者因呕吐导致中断治疗,无患者因呕吐导致减量。
对药物活性成份或任何辅料成份过敏者禁用。治疗期间和末次给药后1个月内停止哺乳(参见【孕妇及哺乳期妇女用药】)。
在接受本品……登录查看完整内容
避孕
育龄期女性在本品治疗开始时及治疗期间不得怀孕,在治疗开始前均需进行妊娠试验。治疗期间和本品末次给药后6个月内,育龄期女性必须采取有效的避孕措施(见【注意事项】)。不排除奥拉帕利可能通过酶诱导降低CYP2C9底物的暴露量,激素避孕药与奥拉帕利合并用药时可能降低其疗效。因此,治疗期间应考虑采取其他非激素避孕药的避孕措施,并定期进行妊娠试验(见【药物相互作用】)。
基于本品遗传毒性和动物生殖毒性研究,建议男性患者(其配偶为育龄期女性或妊娠期女性)在治疗期间以及奥拉帕利最后一次给药后3个月内应使用有效的避孕指施,并且不能捐献精子(见【注意事项】)。
哺乳
尚未开展奥拉帕利分泌至乳汁的动物研究。尚不清楚奥拉帕利或其代谢产物是否会分泌至人乳汁中,根据本品的药理学特征,建议奥拉帕利片治疗期间和最后一次给药后1个月内停止哺乳(参见【禁忌】)。
生育力
尚无有关生育力的临床数据。动物研究显示,研究药物对受孕无影响,但是对胚胎-胎仔的生存有不良作用(参见【药理毒理】)。
尚未确立本品在儿童和青少年中的安全性和疗效,因此本品不适用于儿科患者用药。
在入选687名晚期实体瘤患者接受奥拉帕利片剂300mg每日2次作为单药治疗的临床研究中,146名(21%)患者年龄≥65岁,包括29名(4%)患者年龄≥75岁,没有患者年龄≥85岁。在年轻患者与老年患者之间,接受奥拉帕利治疗的安全性和有效性数据无显著差异。

36个月
齐鲁制药(海南)有限公司
地址:海口市国家高新区南海大道273号-A
邮编:25010
省份/国家:海南省
电话:0898-68629588 (0531) 83126000/83126111/83126333/83126548
传真:0898-68629588 (0531)83126288/83126545
齐鲁制药(海南)有限公司
地址:海口市国家高新区南海大道273号-A
邮编:25010
省份/国家:海南省
电话:0898-68629588 (0531) 83126000/83126111/83126333/83126548
传真:0898-68629588 (0531)83126288/83126545

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
