易安达 - 盐酸伊立替康脂质体注射液
Irinotecan Hydrochloride Liposome Injection
Les Laboratoires Servier
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 植物生物碱和其它天然药物 >> 拓扑异构酶1抑制剂
本品主要成份为盐酸伊立替康。
化学名称:4S-4,11-二乙基-4-羟基-9[(4-哌啶基哌啶)碳基]-1H 吡喃 [3',4':6,7]吲哚嗪 [1,2-b]喹啉-3,14 (4H,12H)-二酮盐酸盐三水合物
化学结构式:
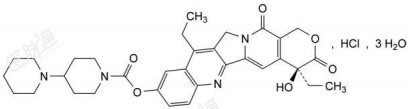
分子式:C33H38N4O6∙HCl∙3H2O
分子量:677. 18
辅料:二硬脂酰磷脂酰胆碱(DSPC)、胆固醇、培化磷脂酰乙醇胺(MPEG-2000-DSPE))、 蔗糖八硫酸酯钾、4-羟乙基哌嗪乙磺酸(HEPES)、氯化钠和注射用水。
与 5-氟尿嘧啶(5-FU)和亚叶酸(LV)联合用于接受吉西他滨治疗后进展的转移性胰腺癌患者。
10ml:43mg(按C33H38N4O6计)
本品必须由具有抗癌治疗经验的医疗专业人员为患者开具和给药。
本品不等同于伊立替康非脂质体制剂,两者不应互换。
预处理
建议患者在使用本品前至少30分钟前接受标准剂量地塞米松(或等效皮质类固醇)以及5- HT3拮抗剂(或其他止吐药)的前驱给药。
剂量
应依次给予本品、亚叶酸(LV)和5-氟尿嘧啶(5-FU)。本品推荐剂量和给药方案为90分钟内静脉输注70mg/m2,然后在30分钟内静脉输注LV 400 mg/m2,随后在46小时内静 脉输注5-FU 2,400mg/m2,每2周重复。伊立替康脂质体不应作为单药使用。
对于已知UGT1A1*28纯合子的患者,应考虑减少本品起始剂量至50mg/m2(见【不良反应】和【临床试验】)。如果患者在随后的治疗周期中耐受,则应考虑将本品剂量增加至70mg/m2。
剂量调整
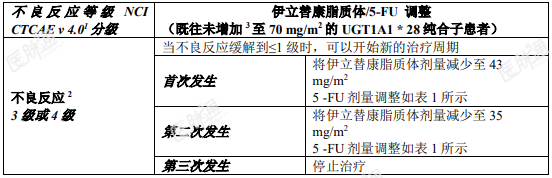
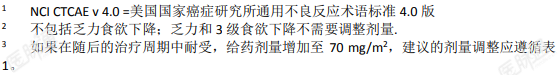
所有剂量调整都应基于先前出现的最严重不良反应基础之上。LV剂量不需要调整。对于1级和2级不良反应,不建议调整剂量。与本品相关的3级或4级不良反应,建议根据表1和表2中所建议的剂量方案进行调整。
对于使用50mg/m2开始治疗且剂量未增加至70mg/m2的患者,首次剂量调整减少至43mg/m2,第二次剂量减少至35mg/m2。需要进一步减少剂量的患者应停止治疗。
已知UGT1A1*28纯合子且在第一个治疗周期(减少剂量为50mg/m2)中没有药物相关不良反应的患者,在随后的治疗周期中,根据患者个体的耐受情况,本品剂量可增加到70mg/m2。
表1:UGT1A1*28非纯合子患者3-4级不良反应伊立替康脂质体+5FU/LV的推荐剂量调整
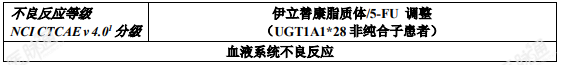
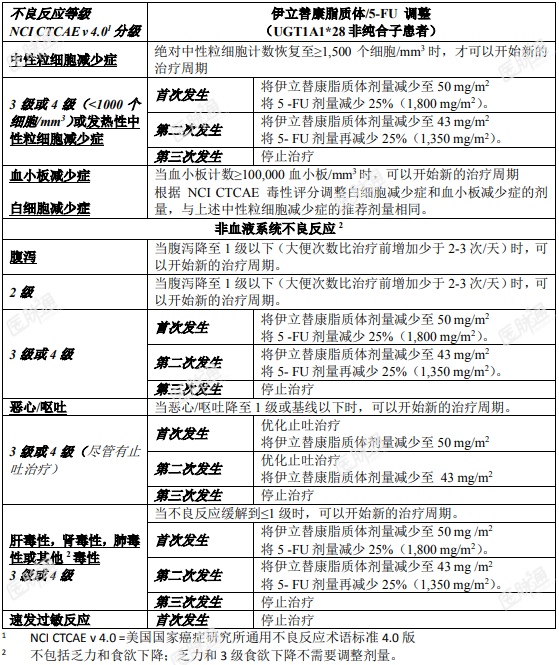
表2:对于UGT1A1*28纯合子患者3-4级不良反应,伊立替康脂质体+5FU/LV的推荐剂量调整
特殊人群
肝损害
目前没有对肝损害患者进行临床研究。胆红素>2.0mg/dl或天冬氨酸转氨酶(AST)和丙氨酸转氨酶(ALT)>2.5倍正常上限(ULN)或出现肝转移时>5 倍正常上限,患者应避免使用本品(见【警告和注意事项】)。
肾损害
目前没有对肾损害患者进行临床研究。对于轻度至中度肾损害的患者,不建议调整剂量(见【警告和注意事项】和药代动力学)。不建议重度肾损害(CLcr <30ml/min)患者使用本品。
给药途径
本品应静脉给药。给药前必须稀释浓缩液,并在90分钟内单次静脉输注。更多详情见 溶液制备和给药。
应注意避免外渗,并应监测输注部位的炎症迹象。如果发生外渗,用9mg/ml(0.9%)氯化钠注射液和/或无菌水冲洗并建议给予冰敷。药品稀释后的储存条件,见稀释后溶液。
任何未使用的药品或废料应按照当地要求进行处理。
溶液制备和给药
本品为无菌脂质体分散液,浓度为4.3mg /ml,在给药前必须用5%葡萄糖注射液或9mg/ml(0.9%)氯化钠注射液稀释至最终体积为500ml的适当剂量溶液。将稀释后的溶液轻轻倒置混合,稀释的溶液澄清至略微白色至略微乳白色,没有可见颗粒。
应在给予LV之前给予本品,然后给予5-FU。本品不得以推注方式或未稀释的溶液给药。
在准备输液时必须遵循无菌技术操作。本品仅供一次性使用。
稀释后溶液
用于输注的稀释后溶液在15~25℃下保存6小时,或在冰箱(2~8℃)中保存不超过24小时的化学和物理稳定性已被证明。
从微生物学的角度,本品稀释后应立即使用。如果不立即使用,使用者应负责使用中的贮存时间和条件。
任何未使用的药品或废料应按照当地要求进行处理。
特殊处理要求
本品是一种细胞毒性药物,在处理时应谨慎。建议在处理或使用本品时使用手套,护目镜和防护服。如果溶液接触皮肤,应立即用肥皂和水彻底冲洗皮肤。如果本品接触到粘膜,应用水彻底冲洗。考虑到药品的细胞毒性,怀孕的工作人员不应接触本品。
安全性概述
264例转移性胰腺癌患者报告了以下可能或很可能与本品给药有关的不良反应,其中147例接受了本品单药治疗(100mg/m2),117例接受了本品(70mg/m2)联合5-FU/LV给药。本品+5-FU/LV最常见的不良反应(发生率≥20%)为:腹泻、恶心、呕吐、食欲下降、中性粒细胞减少症、疲劳、乏力、贫血、口腔粘膜炎和发热。本品治疗中最常见的严重不良反应(≥2%)是腹泻、呕吐、发热性中性粒细胞减少症、恶心、发热、脓毒症、脱水、脓毒性休克、肺炎、急性肾功能衰竭和血小板减少症。
导致永久性停药的不良反应发生率,本品+5FU/LV 组为11%,单药组为12%。
最常报告的导致停药的不良反应中本品+5FU/LV组为感染和腹泻,单药治疗组为呕吐和腹泻。
不良反应列表
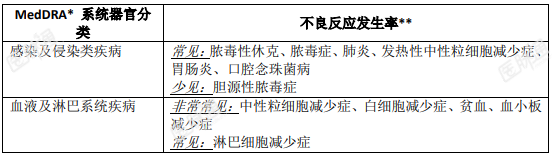
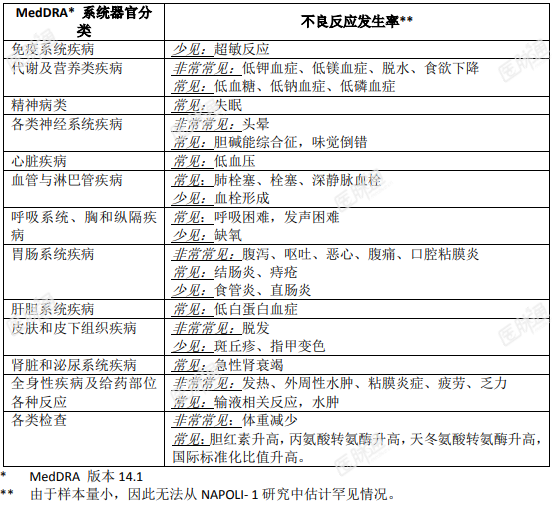
在本品治疗过程中可能发生的不良反应总结如下,并按系统器官类别和发生率类别(表3)呈现。在每个系统器官类别和发生率类别中,不良反应按严重性降低的顺序呈现。用于不良反应的频率类别有:非常常见(≥1/10);常见(≥1/100至<1/10);少见(≥1/1000至<1/100) 和罕见(≥1/10000至<1/1000)**。
表3:NAPOLI-1临床研究中报告的本品治疗的不良反应
所选不良反应的描述
在 NAPOLI-1 临床研究中观察到以下不良反应:
骨髓抑制
与 5-FU/LV 对照组相比,本品+5-FU/LV组的骨髓抑制(中性粒细胞减少症/白细胞减少症、血小板减少症和贫血)更为常见。
中性粒细胞减少症/白细胞减少症
中性粒细胞减少症/白细胞减少症是最明显的重要血液学毒性。与使用5-FU/LV(1.5%) 治疗的患者相比,接受本品+5-FU/LV治疗的患者(27.4%)发生3级或以上中性粒细胞减少症的发生频率更高。与5-FU/LV对照组[1名患者(0.7%)]相比,本品+5-FU/LV联用组[4名患者(3.4%)]发热性中性粒细胞减少症/脓毒症的发生更频繁。
血小板减少症
在用本品+5-FU/LV治疗的患者中有2.6%发生3级或以上的血小板减少症,而在用5- FU/LV治疗的患者中为0%。
贫血
使用本品+5-FU/LV治疗的患者中有10.3%发生3级或以上的贫血,而使用5-FU/LV治疗的患者中则为6.7%。
急性肾衰竭
肾损害和急性肾功能衰竭已被识别,通常发生在因恶心/呕吐和/或腹泻而导致血容量不 足的患者中。在本品+5-FU/LV组117名患者中,发生急性肾功能衰竭有6名(5.1%),本品 单药治疗组147名患者中有10名(6.8%),5-FU/LV组134名患者中有6名(4.5%)。
腹泻及其相关不良反应
腹泻是本品的非常常见的不良反应,导致结肠炎、肠梗阻、胃肠炎、疲劳、脱水、体重减轻、肾毒性、低钠血症和低钾血症。肾损害和急性肾功能衰竭已被识别,通常发生在严重呕吐和/或腹泻导致血容量不足的患者中。在临床研究中,在接受本品+5-FU/LV的117名患者中有15名(12.8%)发生3级或4级腹泻。迟发性腹泻发生的中位时间为本品给药后8天。早发性腹泻通常在给药后24小时内发生,通常是暂时性的。早发性腹泻也可能伴有胆碱能综合征,包括鼻炎、唾液分泌过多、潮红、多汗、心动过缓、瞳孔缩小和肠蠕动亢进,这些症状可诱发腹部绞痛。在临床研究中,接受本品+5-FU/LV的患者中,35名(29.9%)发 生早发性腹泻,4名患者(3.4%)发生胆碱能综合征。
如发生2-4级腹泻,应停用本品,并开始腹泻治疗。在腹泻降至1级后,应在减少剂量的情况下重新开始本品治疗(见【用法用量】)。
输液反应
本品+5-FU/LV组117名患者中有8名(6.8%)出现急性输液反应,本品单药治疗组147名患者中有3名(2.0%),5-FU/LV组134名患者中有8名。
其他特殊人群
老年患者
总的来说,65岁以上和65岁以下的患者在安全性和疗效方面没有重大的临床差异。尽管在NAPOLI-1研究中,在使用本品+5FU/LV治疗的65岁以上患者中停药率较高(14.8%vs7.9%),在一些病例中,即使停药后不良反应依然没有消失。与65岁及以上患者相比,65岁以下患者中3级或以上(68.5%vs84.1%)以及需紧急治疗的严重不良反应(44.4%vs50.8%)的发生频率更高。相反,在胰腺癌研究中,75岁以上(n=12)的患者与75岁及以 下(n=105)的患者相比,出现严重不良反应、延迟给药、减少剂量和停药的发生频率更高。
亚洲人群
与高加索人相比,观察到亚洲患者腹泻发生率较低[73例高加索人中有14例(19.2%) 出现≥3级腹泻,33例亚洲人中有1例(3.3%)出现≥3级腹泻],但中性粒细胞减少症的发生率和严重程度更高。在接受本品+5-FU/LV的患者中,与高加索患者相比[73例中13例(18%)],亚洲患者≥3 级中性粒细胞减少症的发生率较高[33例中有18例(55%)]。据报道,6%的亚洲患者出现发热性中性粒细胞减少症/脓毒症,而高加索患者为1%。这与群体药代动力学分析一致,该分析显示亚洲人比高加索人对伊立替康的暴露低,而其活性代谢产物SN-38的暴露程度高。
肝损害患者
在伊立替康非脂质体每周给药的临床研究中,基线血清总胆红素水平轻度升高(1.0~ 2.0mg/dL)的患者在第一周期出现3或4级中性粒细胞减少症的可能性明显大于胆红素水 平小于1.0mg/dl的患者。
有惠普尔(Whipple)手术史的病人
在评估本品+5-FU/LV 的临床研究中,有惠普尔手术史的患者在接受本品+5-FU/LV 治疗后发生严重感染的风险更高[29例(30%)中的9例],而没有惠普尔手术史的88例患者(12.5%)中有11例。
UGT1A1等位基因的患者
对于UGT1A1*28等位基因7/7纯合子的患者,伊立替康非脂质体的中性粒细胞减少症 的风险增加。在评估本品+5-FU/LV的临床研究中,这些患者≥3级中性粒细胞减少症的发生频率[7例患者中有2例(28.6%)]与接受起始剂量为 70mg/m2的 UGT1A1 * 28等位基因非 纯合子患者的发生频率[110例患者中有3例(27.3%)]相似。(见【临床试验】)。
体重过轻患者(体质指数(BMI<18.5kg/m2)
在评估本品+5-FU/LV的临床研究中,8名体重过轻的患者中有5名出现3级或4级不 良反应,主要是骨髓抑制,而8名患者中有7名需要调整剂量,如延迟给药、减少剂量或中止给药(见【用法用量】)。
对伊立替康或所列任何辅料有严重过敏史。
母乳喂养的妇女(见【孕妇及哺乳期妇女用药】)。
本品是伊立……登录查看完整内容
育龄女性/男性和女性避孕
育龄女性应在本品治疗期间以及此后 1 个月内采取有效的避孕措施。男性应在本品治 疗期间以及此后4个月内使用避孕套。
妊娠
目前关于怀孕妇女使用本品的数据不足。主要成份伊立替康对动物具有胚胎毒性和致畸性(见【药理毒理】),怀孕妇女使用本品会对胎儿造成伤害。因此,根据动物研究的结果和伊立替康的作用机制,除非明确需要,否则在怀孕期间不应使用本品。如果在怀孕期间使用本品,或者如果患者在接受治疗期间怀孕,应告知患者有关对胎儿的潜在危害。
哺乳
目前尚不清楚本品或其代谢产物是否会分泌到人乳中。由于本品在母乳喂养婴儿中可能发生严重不良反应,因此在哺乳期间禁用本品(见【禁忌】)。患者在最后一次给药后一个月才可以母乳喂养。
生育能力
目前还没有关于本品对人类生育能力影响的数据。在非脂质体伊立替康的动物研究中,多次每日给予伊立替康后可导致雄性和雌性生殖器官萎缩(见【药理毒理】)。
本品在年龄≤18岁的儿童和青少年中的安全性和有效性尚不明确。没有相关数据。
在本品开展的临床试验中,治疗的患者中41%的患者≥65岁。不建议该人群调整剂量。

36 个月
Les Laboratoires Servier
地址:92200Neuilly sur seine-France
省份/国家:法国
主页:www.servier.com.cn
Ajinomoto Althea Inc.

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
