邦瑞顺 - 贝泽昔替尼片
Bezacitinib Tablets
杭州邦顺制药股份有限公司
核准日期:2026年04月29日 | 修订日期:2026年07月30日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> Janus相关激酶(JAK)抑制剂
本品活性成分为贝泽昔替尼。
化学名称:2-(4-(4-(7 H-吡咯并[2,3-d]嘧啶-4-基)-1 H-吡唑-1-基)-1-(乙基磺酰基)哌啶-4-基)乙腈
化学结构式:
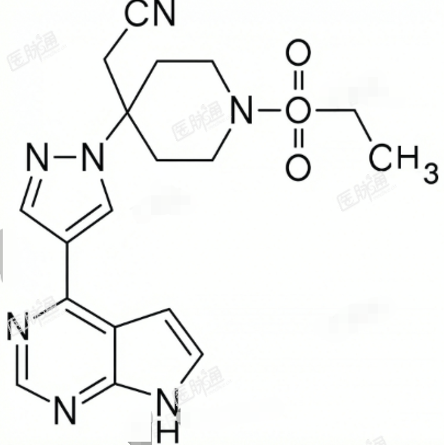
分子式:C18H21N7O2S
分子量:399.47
本品辅料包括:甘露醇、微晶纤维素、交联羧甲纤维素钠、硬脂酸镁、二氧化硅、薄膜包衣预混剂(胃溶型)(4 mg 规格薄膜包衣含二氧化钛、亮蓝铝色淀、大豆磷脂、日落黄铝色淀、柠檬黄铝色淀、滑石粉、聚乙二醇、聚乙烯醇;16 mg 规格薄膜包衣含二氧化钛、大豆磷脂、日落黄铝色淀、柠檬黄铝色淀、滑石粉、聚乙二醇、聚乙烯醇)。
用于中危-2 或高危的原发性骨髓纤维化(PMF)、真性红细胞增多症继发的骨髓纤维化(PPV-MF)或原发性血小板增多症继发的骨髓纤维化(PET-MF)成年患者的一线治疗,治疗疾病相关脾肿大或改善疾病相关症状。
4mg;16mg
只有具备抗肿瘤药物应用经验的医生,方可使用本品治疗。
开始本品治疗之前,应进行全血细胞计数,包括白细胞、血小板和红细胞分类计数。开始治疗的前 4 周应每周监测一次,之后可每 2-4 周监测一次,直到本品剂量达到稳定,然后根据临床需要定期监测全血细胞计数(参见【注意事项】)。
推荐剂量及服用方法
本品推荐起始剂量为每次 20 mg,每日两次,两次用药间隔至少 6 小时,间隔 12 小时最佳。启动治疗时,患者基线血小板水平应不低于 50 × 109/L。
本品为口服给药,建议空腹服用,应用水送服整片药片,不可掰开、压碎或咀嚼药片。
剂量调整
在用药过程中,应密切监测患者的血常规,根据患者个体的安全性和耐受性调整用药,包括暂停用药及恢复给药。
治疗中止和重新给药
当血小板计数低于 50 × 109/L 或中性粒细胞绝对计数低于 0.5 × 10⁹/L 时,应中断治疗并给予对症治疗。建议每周至少监测 2 次血常规,当血小板计数恢复至 ≥ 50 × 109/L 且中性粒细胞绝对计数恢复至 ≥ 0.5 × 10⁹/L 时,可重新给药,无需减量。
当发生 ≥ 3 级非血液学不良反应时,应中断治疗并给予对症治疗,进行复查直至不良反应恢复至 ≤ 1 级或治疗开始前水平,可恢复给药,无需减量。
特殊人群
肾功能不全患者
轻度肾功能不全患者无需进行剂量调整,本品针对中、重度肾功能不全患者的临床数据不足。在本品治疗期间,应从安全性和疗效方面对患者进行密切监测(参见【临床药理】)。
肝功能不全患者
轻、中度肝功能不全患者慎用本品并密切监测肝功能;不推荐重度肝功能不全患者使用本品。存在肝功能不全的患者在接受本品治疗期间,应密切监测安全性和疗效情况(参见【临床药理】)。
老年人
本品对于老年患者( ≥ 65 岁)无需额外调整剂量。
儿童
尚无本品用于 18 岁以下患者的临床研究资料。
本说明书描述了在临床试验中观察到的判断为可能由贝泽昔替尼引发的不良反应及其发生率。由于临床研究是在各种不同条件下进行的,在一个药物临床试验中观察到的不良反应的发生率不能与另一个药物临床试验观察到的不良反应发生率直接比较,也可能与临床实践中的实际发生率有所不同。
安全性特征总结
对既往接受过贝泽昔替尼片治疗的 395 例患者进行了用药分析,这些临床试验包括 3 项骨髓纤维化和 1 项其他适应症的临床研究。3 项骨髓纤维化适应症研究共纳入 221 例骨髓纤维化患者。395 例患者中,20 mg 每日两次及以上剂量的患者 305 例,其他剂量患者 90 例(包括 8 mg 每日两次、16 mg 每日两次、24 mg 每日两次和 32 mg 每日两次)。
395 例接受贝泽昔替尼治疗的患者中,中位暴露时间为 73 周,平均用药时间 83 周,16.7% 患者暴露时长<12 周,8.4% 患者暴露时长在 12-24 周,14.7% 患者暴露时长在 24-48 周,59.5% 患者暴露时长 ≥ 48 周。
395 例接受贝泽昔替尼治疗的患者中,179 例(45.3%)发生 ≥ 3 级不良反应,43 例(10.9%)发生严重不良反应,1 例(0.3%)发生致死性不良反应,13 例(3.3%)发生导致终止治疗的不良反应。
不良反应汇总表
表 1 列出了在 4 项临床研究中观察到的贝泽昔替尼的不良反应汇总情况,并按照系统器官分类和发生频率列出这些不良反应。发生频率定义如下:十分常见( ≥ 1/10)、常见( ≥ 1/100 至<1/10),偶见( ≥ 1/1000 至<1/100),罕见( ≥ 1/10000 至<1/1000)。在每个发生频率分组内,不良反应按发生率从高到低依次排列。
表 1. 临床试验中贝泽昔替尼的不良反应
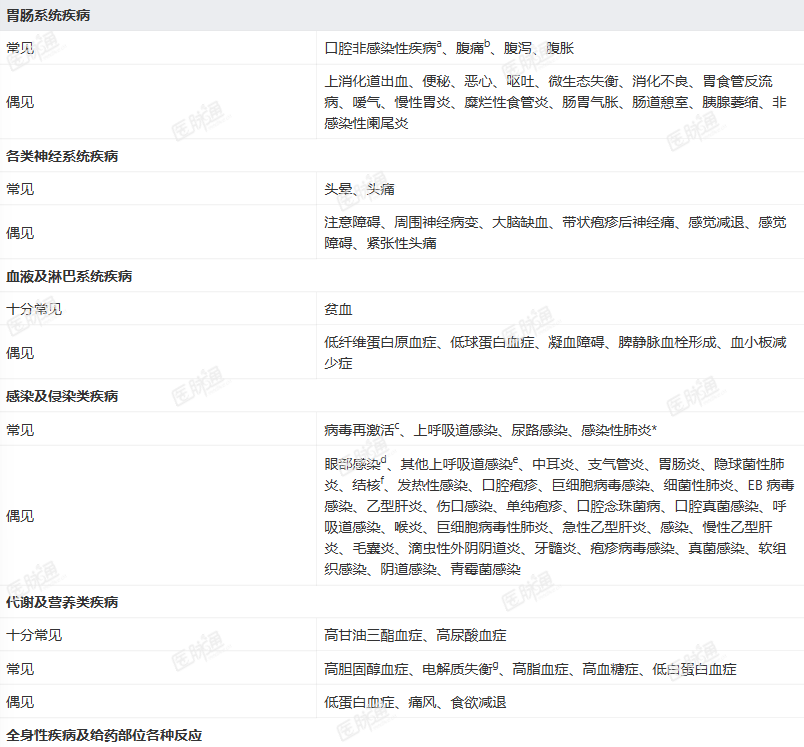
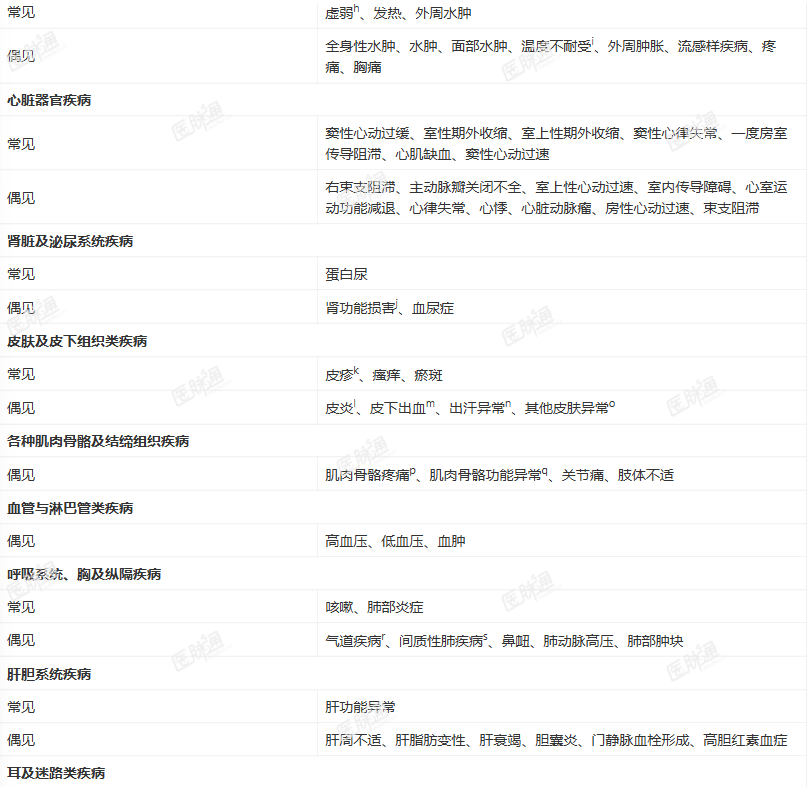
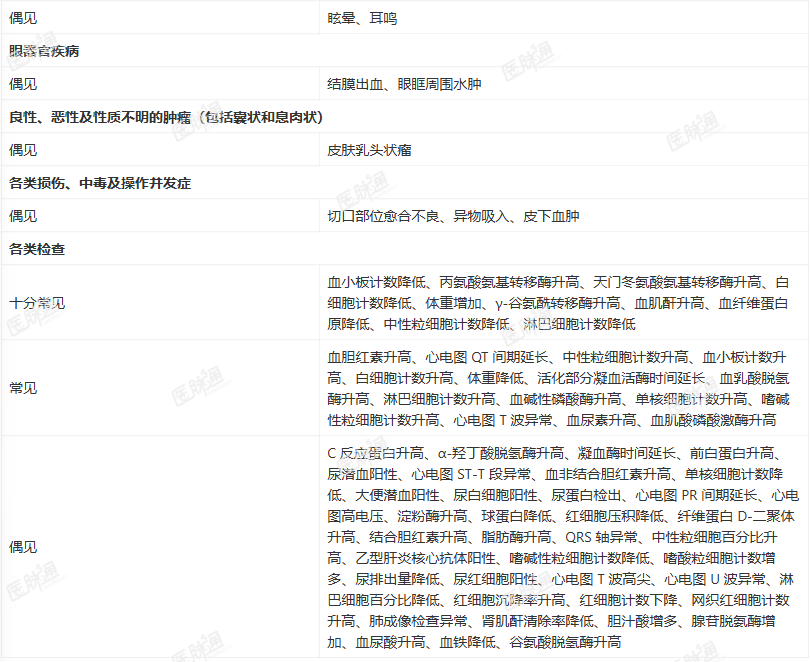
*感染性肺炎患者 1 例转归为死亡。
a 口腔非感染性疾病:口腔溃疡、口腔黏膜炎、牙疼、牙周病、牙龈疼痛
b 腹痛:上腹痛、腹痛、下腹痛、胃肠痛
c 病毒再激活:带状疱疹、乙型肝炎再激活
d 眼部感染:结膜炎、眼部感染、眶周感染
e 其他上呼吸道感染:鼻炎、扁桃体炎
f 结核:肺结核、淋巴结结核、结核性子宫内膜炎
g 电解质失衡:低钾血症、高钾血症、低钙血症、低钠血症、高镁血症、高磷酸血症、低磷血症、电解质失衡、低氯血症
h 虚弱:虚弱、疲劳
i 温度不耐受:温度变化不耐受、寒战
j 肾功能损害:肾衰竭、急性肾损伤、肾功能损害
k 皮疹:皮疹、斑丘疹
l 皮炎:湿疹、皮炎、过敏性皮炎
m 皮下出血:皮下出血、瘀点
n 出汗异常:多汗、盗汗
o 其他皮肤异常:皮肤皲裂、痤疮
p 肌肉骨骼疼痛:骨痛、背痛、肌痛
q 肌肉骨骼功能异常:肌痉挛、肌无力
r 气道疾病:慢性支气管炎、排痰性咳嗽
s 间质性肺疾病:间质性肺疾病、间质性肺异常
中危-2/高危骨髓纤维化患者
在一项多中心、随机、双盲、双模拟、阳性药物平行对照的 II/III 期临床研究(HDHY-OB756-MF-301)对贝泽昔替尼片与羟基脲片治疗中危-2、高危骨髓纤维化的不良反应进行了比较。共 128 例患者按 2:1 随机分组接受贝泽昔替尼 20 mg 或羟基脲 0.5 g,每日两次口服。贝泽昔替尼组发生率 ≥ 5% 的不良反应见表 2。贝泽昔替尼组中导致暂停用药或减量和导致永久停药的不良反应发生率均明显低于羟基脲组,分别为 36.0%vs40.5% 和 1.2%vs4.8%。
表 2. HDHY-OB756-MF-301 研究中贝泽昔替尼组发生率 ≥ 5% 的不良反应
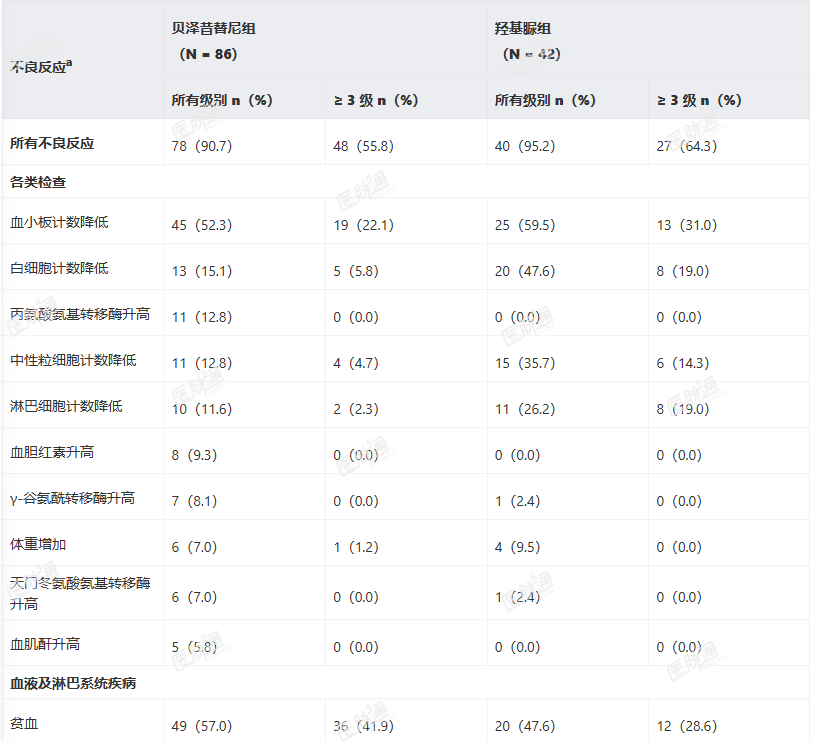
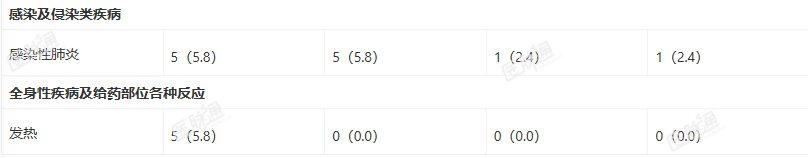
a 根据国立癌症研究所(NCI)-不良事件通用术语标准(CTCAE)5.0 版,对严重程度进行分级。
特定不良反应的描述
本品特定不良反应来自于在 4 项临床研究中接受贝泽昔替尼片治疗的 395 例患者,其中含来自 221 例 MF 患者,针对以下不良反应的管理参见【注意事项】。
感染
在接受本品治疗的患者中有严重感染(包括细菌、真菌、病毒;肺部感染等),包括致死的个例报告。
本品临床试验的 395 例患者中,感染的发生率为 27.3%,其中, ≥ 3 级和严重感染的发生率分别为 5.6% 和 4.3%,导致治疗暂停或减量的感染为 4.3%,导致终止治疗的感染为 0.5%。大多数发生严重感染的患者经治疗后恢复。
本品临床试验的 221 例 MF 患者中,感染的发生率 24.4%,其中, ≥ 3 级和严重感染的发生率分别为 5.9% 和 5.0%,导致治疗暂停或减量的感染为 5.0%,导致终止治疗的感染为 0.9%。大多数发生严重感染的患者经治疗后恢复。
感染性肺炎
本品临床试验的 395 例患者中,感染性肺炎的发生率为 4.3%,其中, ≥ 3 级和严重感染性肺炎的发生率分别为 3.3% 和 3.0%,导致治疗暂停或减量的感染性肺炎为 2.0%,导致终止治疗的感染性肺炎为 0.5%,导致死亡的感染性肺炎为 0.3%。
本品临床试验的 221 例 MF 患者中,感染性肺炎的发生率 6.3%,其中, ≥ 3 级和严重感染性肺炎的发生率分别为 5.0% 和 4.5%,导致治疗暂停或减量的感染性肺炎为 3.2%,导致终止治疗的感染性肺炎为 0.9%,导致死亡的感染性肺炎为 0.5%。
病毒再激活
本品临床试验中有病毒再激活的报告,包括疱疹病毒再激活(如带状疱疹、口腔疱疹、单纯疱疹、疱疹病毒感染)和乙型肝炎再激活。
本品临床试验的 395 例患者中,疱疹病毒再激活的发生率为 7.6%,其中, ≥ 3 级和严重疱疹病毒再激活的发生率分别为 1.0% 和 0.5%,导致治疗暂停或减量的疱疹病毒再激活为 1.3%,未出现导致终止治疗的不良反应。本品临床试验的 221 例 MF 患者中,疱疹病毒再激活的发生率 7.7%,其中, ≥ 3 级和严重疱疹病毒再激活的发生率分别为 0.9% 和 0.5%,导致治疗暂停或减量的疱疹病毒再激活为 0.9%,未出现导致终止治疗的不良反应。
本品临床试验的 395 例患者中,乙型肝炎再激活的发生率为 2.8%,其中, ≥ 3 级和严重乙型肝炎再激活的发生率均为 0.5%,导致治疗暂停或减量的乙型肝炎再激活的为 0.3%,导致终止治疗的乙型肝炎再激活为 0.3%。本品临床试验的 221 例 MF 患者中,乙型肝炎再激活的发生率 1.4%,未发生 ≥ 3 级和严重乙型肝炎再激活的不良反应,未发生导致治疗暂停或减量,以及终止治疗的乙型肝炎再激活的不良反应。
结核
本品临床试验的 395 例患者中,结核的发生率为 0.5%(包括肺结核、淋巴结结核、结核性子宫内膜炎),其中, ≥ 3 级和严重结核的发生率均为 0.5%,导致治疗暂停或减量的结核为 0.3%,导致终止治疗的结核为 0.3%。
本品临床试验的 221 例 MF 患者中,结核的发生率 0.9%,其中, ≥ 3 级和严重结核的发生率均为 0.9%,导致治疗暂停或减量的结核为 0.5%,导致终止治疗的结核为 0.5%。
贫血
本品临床试验的 395 例患者中,贫血的发生率为 60.8%,其中, ≥ 3 级和严重贫血的发生率分别为 24.8% 和 0.3%,导致治疗暂停或减量的贫血为 14.4%,未导致终止治疗的贫血的不良反应。
本品临床试验的 221 例 MF 患者中,贫血的发生率 63.3%,其中, ≥ 3 级和严重贫血的发生率分别为 38.5% 和 0.5%,导致治疗暂停或减量的贫血为 15.4%,未导致终止治疗的贫血的不良反应。
大多数患者在暂停用药、减量或对症治疗后恢复正常或改善。
血小板计数降低
本品临床试验的 395 例患者中,血小板计数降低的发生率为 32.9%,其中, ≥ 3 级和严重血小板计数降低的发生率分别为 14.2% 和 1.0%,导致治疗暂停或减量的血小板计数降低为 15.7%,导致终止治疗的血小板计数降低为 1.3%。
本品临床试验的 221 例 MF 患者中,血小板计数降低的发生率 53.8%,其中, ≥ 3 级和严重血小板计数降低的发生率分别为 23.5% 和 1.8%,导致治疗暂停或减量的血小板计数降低为 24.0%,导致终止治疗的血小板计数降低为 2.3%。
大多数患者在暂停用药、减量、停用药物或对症治疗后恢复正常或改善。
中性粒细胞计数降低
本品临床试验的 395 例患者中,中性粒细胞计数降低的发生率为 15.2%,其中, ≥ 3 级和严重中性粒细胞计数降低的发生率分别为 3.0% 和 0%,导致治疗暂停或减量的中性粒细胞计数降低为 2.0%,未出现导致终止治疗的中性粒细胞计数降低的不良反应。
本品临床试验的 221 例 MF 患者中,中性粒细胞计数降低的发生率 14.9%,其中, ≥ 3 级和严重中性粒细胞计数降低的发生率分别为 4.5% 和 0%,导致治疗暂停或减量的中性粒细胞计数降低为 1.8%,未出现导致终止治疗的中性粒细胞计数降低的不良反应。
大多数患者在暂停用药、减量或对症治疗后恢复正常或改善。
消化道出血
本品临床试验的 395 例患者中,消化道出血的发生率为 0.8%,其中, ≥ 3 级和严重消化道出血的发生率均为 0.8%,导致治疗暂停或减量的消化道出血为 0.5%,导致终止治疗的消化道出血为 0.3%。
本品临床试验的 221 例 MF 患者中,消化道出血的发生率 0.9%,其中, ≥ 3 级和严重消化道出血的发生率均为 0.9%,导致治疗暂停或减量的消化道出血为 0.5%,导致终止治疗的消化道出血为 0.5%。
肝功能损伤
在接受本品治疗的患者中有肝功能损伤((包括天门冬氨酸氨基转移酶升高、丙氨酸氨基转移酶升高、γ-谷氨酰转移酶升高、肝功能异常)的个例报告。
本品临床试验的 395 例患者中,肝功能损伤的发生率为 36.2%,其中, ≥ 3 级和严重肝功能损伤的发生率分别为 1.0% 和 0.3%,未发生导致治疗暂停或减量,以及终止治疗的肝功能损伤的不良反应。
本品临床试验的 221 例 MF 患者中,肝功能损伤的发生率 26.7%,其中, ≥ 3 级和严重肝功能损伤的发生率分别为 0.5% 和 0%,未发生导致治疗暂停或减量,以及导致终止治疗的肝功能损伤的不良反应。
肾功能损伤
在接受本品治疗的患者中有肾功能损伤(包括血肌酐升高、血尿素升高、肾功能不全等)的个例报告。
本品临床试验的 395 例患者中,肾功能损伤的发生率为 19.0%,其中, ≥ 3 级和严重肾功能损伤的发生率均为 0%,未发生导致治疗暂停或减量,以及终止治疗的肾功能损伤的不良反应。
本品临床试验的 221 例 MF 患者中,肾功能损伤的发生率 14.9%,其中, ≥ 3 级和严重肾功能损伤的发生率均为 0%,未发生导致治疗暂停或减量,以及导致终止治疗的肾功能损伤的不良反应。
对本品活性成分或任何辅料过敏者禁用。
对妊娠和哺乳期患者禁用(参见【孕妇及哺乳期妇女用药】)。
骨髓纤维化……登录查看完整内容
妊娠
尚没有在妊娠女性中使用本品的临床数据。
动物生殖毒性研究表明,贝泽昔替尼有胚胎和胎儿毒性。然而,暴露边界低于临床最大给药剂量,结果与人类的相关性有限(参见【药理毒理】)。出于谨慎考虑,禁忌在妊娠期间使用贝泽昔替尼(参见【禁忌】)。本品用药前应进行妊娠检测,确定非妊娠状态再接受治疗。在使用本品治疗期间,育龄女性应该采取有效的避孕手段。如果在使用本品治疗期间发生妊娠,必须对个体进行风险/获益评估,并充分告知有关药物对胎儿的潜在风险(参见【药理毒理】)。
哺乳期
目前尚无哺乳期妇女使用本品的临床数据,尚不清楚贝泽昔替尼和/或其代谢物是否会分泌到人乳中。不能排除药物对母乳喂养儿童的风险。在动物中进行的药效学/毒理学数据显示,贝泽昔替尼及其代谢物可以分泌到乳汁中(参见【药理毒理】)。正在哺乳女性不得使用本品(参见【禁忌】),因此当治疗开始时,应该停止母乳喂养。末次给药后 1 周经获益风险评价后可恢复哺乳。
避孕
具有生育能力的女性及男性患者,在本品治疗期间以及末次用药后 1 周内,应采取可靠的避孕措施。
生育力
尚没有贝泽昔替尼对人类生育力影响的相关数据。在大鼠研究中,没有观察到对生育力有影响。
本品在 18 岁年龄以下儿童中使用的安全性和疗效尚未明确。
对于老年患者( ≥ 65 岁)无需额外调整剂量。

36 个月
杭州邦顺制药股份有限公司
山东药石药业有限公司

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
