泰瑞沙 - 甲磺酸奥希替尼片
Osimertinib Mesylate Tablets
AstraZeneca AB
核准日期:2017年03月22日 | 修订日期:2026年06月17日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> 表皮生长因子受体酪氨酸激酶抑制剂
本品活性成份为:甲磺酸奥希替尼
化学名称:N-{2-{[2-(二甲氨基)乙基](甲基)氨基}-4-甲氧基-5-{[4-(1-甲基-1H-吲哚-3-基)嘧啶-2-基]氨基}苯基)丙-2 烯酰胺甲磺酸盐
化学结构式:
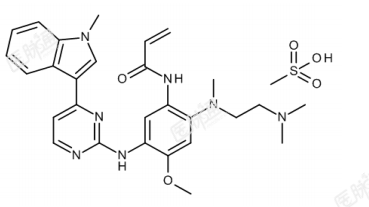
分子式:C28H33N7O2·CH4O3S
分子量:595.71
辅料:甘露醇、微晶纤维素、低取代羟丙纤维素、硬脂富马酸钠、薄膜包衣(聚乙烯醇、二氧化钛、聚乙二醇 3350、滑石粉、氧化铁黄、氧化铁红、氧化铁黑)。
本品单药适用于:
用于 IB-IIIA 期存在表皮生长因子受体(EGFR)外显子 19 缺失或外显子 21(L858R)置换突变的非小细胞肺癌1(NSCLC)患者的治疗,患者须既往接受过手术切除治疗,并由医生决定接受或不接受辅助化疗。
用于接受含铂放化疗期间或之后未出现疾病进展,及具有表皮生长因子受体(EGFR)外显子 19 缺失或外显子 21(L858R)置换突变的局部晚期、不可切除(III 期)非小细胞肺癌(NSCLC)成人患者的治疗。
具有表皮生长因子受体(EGFR)外显子 19 缺失或外显子 21(L858R)置换突变的局部晚期或转移性非小细胞肺癌(NSCLC)成人患者的一线治疗。
既往经 EGFR 酪氨酸激酶抑制剂(TKI)治疗时或治疗后出现疾病进展,并且经检测确认存在 EGFRT790M 突变阳性的局部晚期或转移性 NSCLC 成人患者的治疗。
本品联合培美曲塞和铂类化疗药物适用于:
具有表皮生长因子受体(EGFR)外显子 19 缺失或外显子 21(L858R)置换突变的局部晚期或转移性非小细胞肺癌(NSCLC)成人患者的一线治疗。
本品联合赛沃替尼适用于:
治疗表皮生长因子受体(EGFR)基因突变阳性经 EGFR 酪氨酸激酶抑制剂(TKI)治疗后进展的伴 MET 扩增的局部晚期或转移性非鳞状非小细胞肺癌(NSCLC)患者。
40 mg;80 mg(按 C28H33N7O2计)
本品应由在抗肿瘤治疗方面富有经验的医生处方使用。
使用本品治疗前,应使用国家药品监督管理局批准的 EGFR 基因检测方法检测,确认存在 EGFR19 外显子缺失突变或 21 外显子 L858R 置换突变,或存在 EGFR-T790M 突变。(详见【注意事项】)。
使用本品联合赛沃替尼治疗前,MET 扩增基因检测参见赛沃替尼说明书。
剂量
单药治疗
本品的推荐剂量为每日 80 mg。
联合治疗
与培美曲塞和铂类化疗药物联合治疗的本品的推荐剂量为 80 mg,每日一次。
培美曲塞和铂类化疗药物的各自给药信息参见产品说明书。
与赛沃替尼联合治疗的本品的推荐剂量为 80 mg,每日一次。
赛沃替尼的给药信息参见产品说明书。
治疗时间
肺癌术后患者应持续接受治疗,直至疾病复发或出现不能耐受的毒性或治疗达 3 年。
局部晚期或转移性肺癌患者应持续接受本品治疗,直至出现疾病进展或不能耐受的毒性。
药物漏服
如果漏服本品 1 次,则应补服本品,除非下次服药时间在 12 小时以内。
本品应在每日相同的时间服用,进餐或空腹时服用均可。
剂量调整
根据患者个体的安全性和耐受性,可暂停用药或减量。如果需要减量,则剂量应减至 40 mg,每日 1 次。
出现不良事件(AE)和毒性后的减量原则请见表 1。
表 1. 甲磺酸奥希替尼片的剂量调整建议
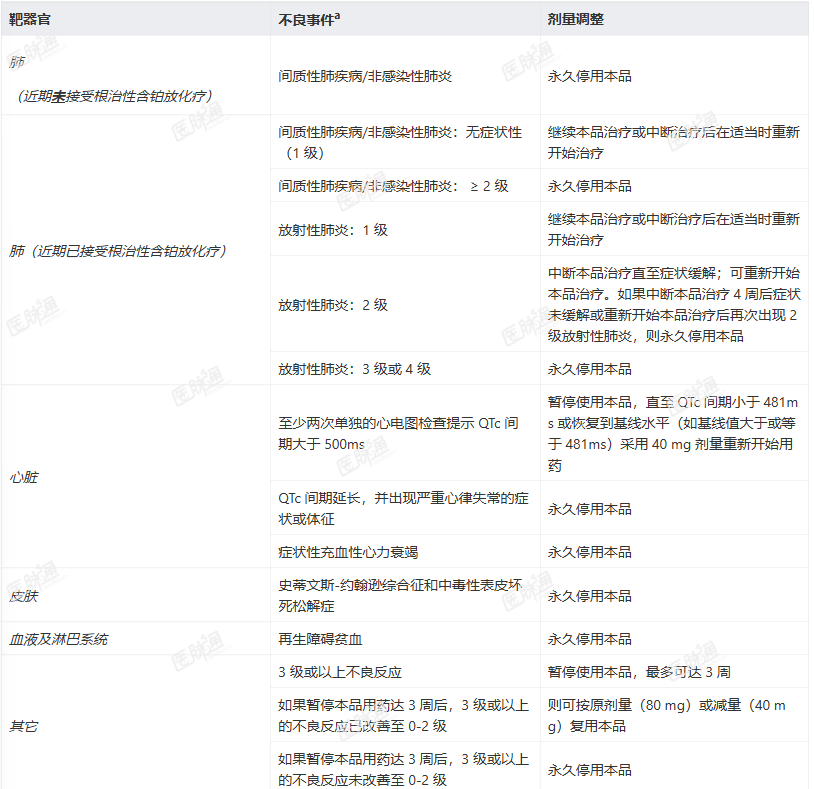
a注:根据美国《国家癌症研究院(NCI)不良事件通用术语标准》(CTCAE)第 4.0 版对临床不良事件的强度进行了分级。
QTc 间期:通过心率校正的 QT 间期。
联合治疗
在本品与培美曲塞和铂类化疗药物联合治疗时,应酌情对其中的治疗药物进行剂量调整。关于本品剂量调整指南,请见表 1。应根据培美曲塞、铂类化疗药物的产品说明书对培美曲塞、铂类化疗药物进行相应的暂停给药、降低剂量或终止给药的调整。
在本品与赛沃替尼联合用药时,赛沃替尼的剂量调整详见其说明书。
特殊人群
无需因为患者的年龄、体重、性别、种族和吸烟状态对剂量进行调整(见【临床药理】)。
肝功能损害
基于临床研究结果,轻度肝功能损害(ChildPughA 级)或中度肝功能损害(ChildPughB 级)患者无需进行剂量调整。同样,基于群体 PK 分析,轻度肝功能损害(总胆红素 ≤ 正常值上限(ULN)且谷草转氨酶(AST)>ULN;或总胆红素达 1 至 1.5 倍 ULN,AST 不限)或中度肝功能损害(总胆红素达 1.5 至 3 倍 ULN,AST 不限)患者无需进行剂量调整,但此类患者仍应慎用本品。重度肝功能损害患者使用本品的安全性和有效性尚不明确。在获得更多信息前,不建议重度肝功能损害患者使用本品(见【临床药理】)。
肾功能损害
基于临床研究和群体 PK 分析,轻度、中度或重度肾功能损害患者使用本品时无需进行剂量调整。终末期肾病(经 Cockcroft 和 Gault 方程计算的肌酐清除率(CLcr)<15 mL/min)或正在接受透析的患者使用本品的安全性和有效性尚不明确。患有重度或终末期肾功能损害的患者应慎用本品(见【临床药理】)。
给药方法
本品为口服使用。本品应整片和水送服,不应压碎、掰断或咀嚼。
如果患者无法吞咽药物,则可将药片溶于 50 mL 不含碳酸盐的水中。应将药片投入水中,无需压碎,直接搅拌至分散后迅速吞服。随后应再加入半杯水,以保证杯内无残留,随后迅速饮用。不应添加其它液体。
需要经鼻胃管喂饲时,可采用和上述相同的方式进行处理,只是最初溶解药物时用水 15 mL,后续残余物冲洗时用水 15 mL。这 30 mL 液体均应按鼻胃管生产商的说明进行喂饲,同时用适量的水冲洗。这些溶解液和残余液均应在将药片加入水中后 30 分钟内服用。
安全性数据总结
在 EGFR 突变阳性 NSCLC 患者中的研究
本品单药治疗的安全性基于 1813 例 EGFR 突变阳性非小细胞肺癌患者的汇总数据。这些患者在四项随机 III 期研究(ADAURA,术后治疗;FLAURA 和 FLAURA2(单药治疗组),一线治疗;AURA3,仅二线治疗)、两项单臂 II 期研究[AURAex(AURA 扩展研究)和 AURA2(二线及二线以上治疗)]以及一项 I 期研究(AURA1,一线或一线以上治疗)中(见【临床试验】),接受了剂量为 80 mg/天的本品治疗。绝大多数不良反应(ADR)的严重程度为 1 或 2 级。最常报告的药品不良反应有:腹泻(47%)、皮疹(46%)、甲沟炎(34%)、皮肤干燥(32%)和口腔黏膜炎(24%)。3 级和 4 级不良反应的发生率分别为 9.2% 和 0.2%。在以每日 80 mg 的方案接受本品治疗的患者中,因不良反应减量的患者占 3.6%。有 4.7% 的患者因为不良反应而停药。已有 284 例分别来自 FLAURA、AURA3、AURA17(中国主导的 II 期单臂研究,二线及二线以上治疗)和 AURA18(中国 I 期药代动力学研究)研究的中国患者,77 例来自 ADAURA 研究的中国患者,以及 65 例来自 FLAURA2 研究的中国患者接受了本品单药治疗(见【临床试验】和【临床药理】)。观察到的中国患者安全性特征与全球人群总体一致。
在含铂放化疗后接受本品(80 mg,每日一次)治疗的安全性基于 143 例 EGFR 突变阳性 NSCLC 患者的数据。该治疗方案具有可管理的安全性,与本品单药治疗和含铂放化疗后已知的安全性特征一致。大多数不良反应的严重程度为 1 级或 2 级,大多数并未导致剂量降低或停药。
本品与培美曲塞和铂类化疗药物联合治疗的安全性基于 276 例 EGFR 突变阳性 NSCLC 患者数据,并且安全性特征与本品单药治疗以及培美曲塞和铂类化疗药物的已知安全性特征一致。
上述临床研究中排除了存在间质性肺疾病(ILD)、药物诱导的 ILD、需类固醇药物治疗的放射性肺炎病史或任何临床活动性 ILD 证据的患者。上述研究中排除了静息心电图(ECG)检查显示节律和传导异常具有临床意义的患者(例如 QTc 间期大于 470ms)。筛选期时,对患者进行 LVEF 评价,此后每 12 周评价一次。
本品与赛沃替尼联合治疗的安全性信息详见赛沃替尼产品说明书。
不良反应列表
按发生率列出的不良反应列表见表 2,表 2 中的数据尽可能基于 ADAURA、FLAURA、FLAURA2、AURA3、AURAex、AURA2 和 AURA1 研究中的 1813 例接受本品 80 mg/天单药治疗的 EGFR 突变阳性 NSCLC 患者,汇总数据集中具有可比性的不良事件报告中的发生率。
不良反应根据 MedDRA 的系统器官分类(SOC)进行列表。在每个系统器官分类内部按发生频率对药品不良反应进行了排列,其中发生频率最高的反应居首。在每个发生频率类别内则按严重程度的降序对不良反应进行了排列。此外,我们还依据 CIOMSIII 的概念对每项不良反应相应的发生频率进行了归类,这些发生频率的类别为:十分常见( ≥ 1/10);常见( ≥ 1/100 至<1/10);偶见( ≥ 1/1000 至<1/100);罕见( ≥ 1/10000 至<1/1000);十分罕见(<1/10000);不详(根据现有数据无法估计)。
表 2. ADAURA、FLAURA、FLAURA2(单药治疗组)和 AURAa系列研究期间报告的不良反应
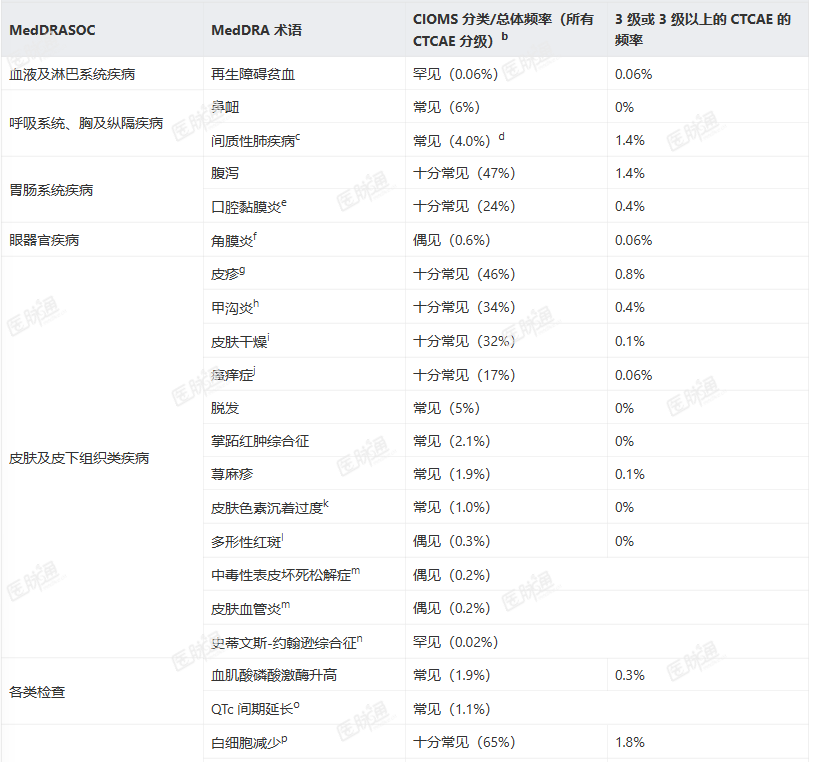
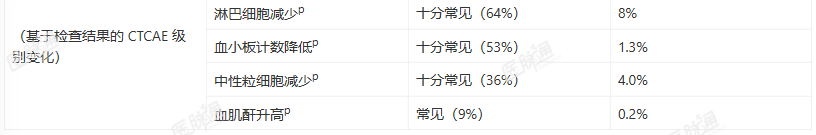
a 表中所列的数据均为 ADAURA、FLAURA、FLAURA2(单药治疗组)和 AURA(AURA3、AURAex、AURA2 和 AURA1)研究汇总后获得的数据;仅对至少服用了 1 次本品作为随机治疗的患者所发生的不良事件进行了总结。
b 美国国家癌症研究院不良事件通用术语标准第 5.0 版。
c 包括下列归类术语的报告病例:间质性肺疾病、非感染性肺炎、机化性肺炎。
d 共有 7 例报告为 CTCAE5 级的事件(致死性事件)。
e 包括下列归类术语的报告病例:口腔黏膜炎、口腔溃疡。
f 包括下列归类术语的报告病例:角膜炎、点状角膜炎、角膜糜烂、角膜上皮缺损。
g 包括了下列皮疹类事件的归类术语的报告病例:皮疹、红斑性发疹、斑状皮疹、斑丘疹、丘疹样皮疹、脓疱疹、皮疹瘙痒、水泡疹、滤泡样皮疹、红斑、毛囊炎、痤疮、皮炎、痤疮样皮炎、药疹、皮肤糜烂、脓疱。
h 包括下列归类术语的报告病例:甲床异常、甲床炎症、甲床感染、指甲变色、指甲色素沉着、指甲疾病、指甲毒性、指甲营养不良、指(趾)甲感染、指甲起嵴、甲痛、指甲折断、指甲剥离、脱甲、指甲软化、甲沟炎。
i 包括下列归类术语的报告病例:皮肤干燥、皮肤裂、干燥病、湿疹、皮肤干燥症。
j 包括下列归类术语的报告病例:瘙痒症、眼睑瘙痒。
k 在上市后治疗中报告了持久性色素异常性红斑病例。
l 在 ADAURA、FLAURA、FLAURA2(单药治疗组)和 AURA 系列研究中的 1813 例患者中有 6 例报告了多形性红斑。已收到上市后多形性红斑报告,其中包括 7 例来自上市后监测研究(N = 3578)的报告。
m 预估频率。点估计值的 95% 置信区间上限为 3/1813(0.17%),临床试验中未报告。
n 上市后研究中报道过一例,其发生频率根据 ADAURA、FLAURA、FLAURA2 和 AURA 系列研究以及上市后研究推导得出(N = 5391)。
o 表示患者 QTcF 延长>500msec 的发生率。
p 表示实验室检查所见的发生率,并非已报告不良事件的发生率。
上市后经验
上市后收到了心律失常(包括尖端扭转型室速)、射血分数降低、心力衰竭等心脏不良反应的报告。
特定不良事件描述
间质性肺疾病(ILD)
在 ADAURA、FLAURA、FLAURA2 和 AURA 的系列研究中,接受本品单药治疗的 1813 例患者中,出现间质性肺疾病(ILD)或 ILD 样不良反应(如非感染性肺炎)的患者有 4.0%(1.4% ≥ CTCAE3 级,包括 0.4%(n = 7)报告死亡),361 名中国患者中有 1.4%(0.8% ≥ CTCAE3 级,无死亡事件)。ILD 或 ILD 样不良反应在全球人群的中位发生时间为 2.8 个月(见【注意事项】)。在 FLAURA2 研究中,接受本品与培美曲塞和铂类化疗药物联合治疗的 276 例患者中,3.3% 报告 ILD 或 ILD 样不良反应,其中 0.4%(n = 1)报告死亡。FLAURA2 研究的联合治疗组中,14.9% 日本裔患者和 1.7% 非亚裔患者出现了 ILD;FLAURA2 研究联合治疗组中非日本裔亚洲患者均未发生 ILD 事件。从首次给药至发生 ILD 或 ILD 样不良反应的中位时间为 5.3 个月。
QTc 间期延长
在 ADAURA、FLAURA、FLAURA2 和 AURA 系列研究中接受本品 80 mg 单药治疗的 1813 名患者中,1.1% 的患者(n = 20)发生 QTc 间期延长,并超过了 500ms,有 4.3% 的患者(n = 78)的 QTc 间期较基线值延长了 60ms 以上。对本品进行的一项药代动力学/药效学分析预测,QTc 间期延长的发生率会出现浓度依赖性增加。在 ADAURA、FLAURA、FLAURA2 和 AURA 系列研究中无 QTc 相关心律失常报告(见【注意事项】)。上市后收到了心律失常(包括尖端扭转型室速)的报告。
对胃肠道的影响
在 ADAURA、FLAURA、FLAURA2(单药治疗组)和 AURA 系列研究中的 1813 例患者中,46.6% 的患者报告腹泻,其中 36.6% 为 1 级,8.6% 为 2 级,1.4% 为 3 级;没有 4 级或 5 级事件的报告。0.5% 的患者需要降低剂量,1.9% 的患者中断用药,0.2% 的患者终止用药。至事件发生的中位时间为 22 天。
血液学事件
在接受本品治疗的患者中观察到白细胞、淋巴细胞、中性粒细胞和血小板的中位实验室计数早期减少,其后随时间变化保持稳定并保持在正常值下限以上。报告了白细胞减少症、淋巴细胞减少症、中性粒细胞减少症和血小板减少症的不良事件,其中大部分的严重程度为轻度或中度并且未导致剂量中断。
心肌收缩力改变
在临床研究中,接受本品单药治疗的具有基线和至少 1 次随访 LVEF 评估的患者中,4.2%(65/1557)发生左心室射血分数(LVEF)下降 ≥ 10%,且下降至<50%。上市后收到了射血分数降低、心力衰竭的报告。
特殊人群
老年患者
在 ADAURA、FLAURA、FLAURA2 和 AURA 系列研究中(本品单药治疗;N = 1813),有 42% 的患者年龄达 65 周岁或以上,11% 的患者年龄在 75 周岁或以上。和年龄较轻的患者(<65 岁)相比,年龄 ≥ 65 岁的患者出现导致研究药物剂量调整(暂停用药或减量)的不良反应的人数更多(14%vs.10%)。报道的不良反应类型两者类似,与年龄无关。与年龄较轻的患者相比,老年患者出现的 3 级或以上的不良反应更多(11%vs.9%)。总体来看,老年和年轻患者之间的有效性并无差异。
可疑不良反应的报告
药品获得批准后,报告可疑不良反应非常重要,以保证对产品的风险-获益平衡进行持续的监测。
对活性成份或任何辅料过敏。
本品不得与圣约翰草一起服用(见【药物相互作用】)。
男女性避孕
育龄期女性服用本品期间应避免妊娠。患者在完成本品治疗后的下列时间内仍应使用有效的避孕措施:女性至少2月,男性至少4个月。合并服用本品后,不能排除激素类避孕药暴露量下降的风险。妊娠目前还没有妊娠女性使用本品的数据,或数据非常有限。动物研究提示本品具有生殖毒性(致胚胎死亡、胚胎生长迟缓、新生胎仔死亡,见【药理毒理】)。根据作用机制及临床前数据,妊娠女性使用本品时可能对胎儿造成危害。除非患者的临床情况需要采用本品治疗,否则妊娠期间不得使用本品。哺乳目前尚不明确本品或其代谢产物是否会通过人的乳汁排泄。此外,目前也没有充分的信息表明本品或其代谢产物会经动物的乳汁排泄。然而,受乳的胎仔体内检出了本品及其代谢产物,而且对胎仔的生长和存活也产生了不良影响(见【药理毒理】)。因此无法排除本品对受乳的婴儿会产生影响。因此,采用本品治疗期间应停止哺乳。生育能力目前尚没有有关本品对人体的生育能力产生影响的数据。动物研究的结果提示,本品对雌性和雄性的生殖器官有影响,而且会损害生育能力(见【药理毒理】)。年龄小于18周岁的儿童或青少年患者使用本品的安全性和有效性尚不明确。目前还没有这方面的数据。
在ADAURA、FLAURA、FLAURA2和AURA系列研究中(本品单药治疗;N=1813),有42%的患者年龄达65周岁或以上,11%的患者年龄在75周岁或以上。和年龄较轻的患者(<65岁)相比,年龄≥65岁的患者出现导致研究药物剂量调整(暂停用药或减量)的不良反应的人数更多(14%vs.10%)。报道的不良反应类型两者类似,与年龄无关。与年龄较轻的患者相比,老年患者出现的3级或以上的不良反应更多(11%vs.9%)。总体来看,此类患者和年轻患者之间的有效性并无差异。

36个月。
AstraZeneca AB
地址:Gartunavagen,SE-151 85 Sodertalje Sweden
省份/国家:瑞典
AstraZeneca AB
地址:Gartunavagen,SE-151 85 Sodertalje Sweden
省份/国家:瑞典

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
