博瑞纳 - 洛拉替尼片
Lorlatinib Tablets
Pfizer Europe MA EEIG
医保乙
核准日期:2022年04月27日 | 修订日期:2025年06月04日
所属类别
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> 间变性淋巴瘤激酶抑制剂
成分
本品活性成份为洛拉替尼。
化学名称:(10R)-7-氨基-12-氟-2,10,16-三甲基-15-氧代-10,15,16,17-四氢-2H-4,8-亚甲基吡唑并[4,3- h][2,5,11]苯并噁二氮杂环十四烯-3-腈化学结构式: 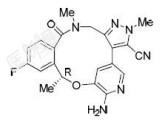
性状
25mg:……登录查看完整内容
适应症
本品单药适用于间变性淋巴瘤激酶(ALK)阳性的局部晚期或转移性非小细胞肺癌患者的治疗。
规格
(1)25mg;(2)100mg
用法用量
患者选择
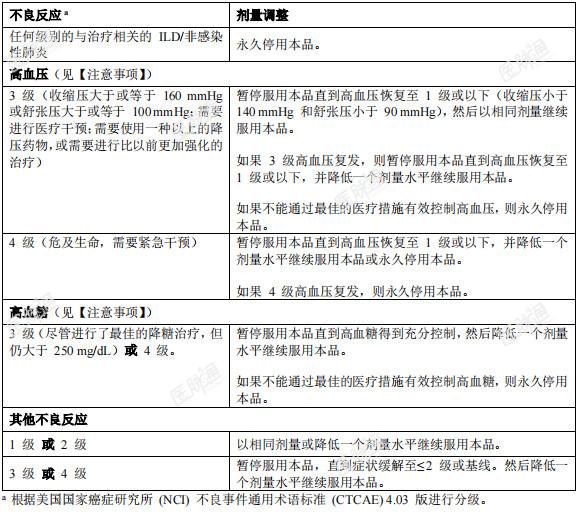
经验证的检测方法证实为ALK阳性的局部晚期或转移性NSCLC患者方可使用本品(见【适应症】)和 【临床试验】)。推荐剂量本品的推荐剂量为每日一次口服100mg(与食物同服或不同服),直至疾病进展或出现不可耐受的毒性(见【药代动力学】)。应整片吞服,不要咀嚼、掰碎或分割药片。若药片出现破损、裂纹或其他不完整的情况,请勿服用。每天在大致相同的时间服用本品。如果错过了某次剂量,可以补服漏服的剂量,除非距下次给药时间在4小时以内。不要一次服用两次剂量药物以补服漏服的剂量。如果在服用本品后发生了呕吐,不要服用追加剂量,应在下一次给药时间继续服用推荐剂量。针对不良反应的剂量调整推荐的剂量降低方法如下:·第一次降低剂量:每日一次口服75mg·第二次降低剂量:每日一次口服50mg对于不能耐受每日一次口服50mg的患者,则永久停用本品。表1提供了针对本品不良反应的剂量调整。表1针对本品不良反应的剂量调整建议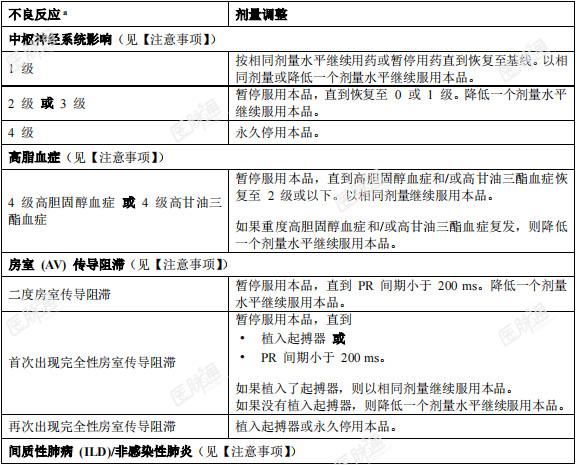 表1 针对本品不良反应的剂量调整建议
 合用强效CYP3A诱导剂本品禁用于正在服用强效CYP3A诱导剂的患者。停用强效CYP3A诱导剂的3个血浆半衰期后,开始服用本品(见【禁忌】、【注意事项】、【药物相互作用】和【药代动力学】)。合用中效CYP3A诱导剂避免本品与中效CYP3A诱导剂合用。如果不能避免与中效CYP3A诱导剂合用,则应将本品剂量增加至125mg每日一次(见【药物相互作用】和【药代动力学】)。针对强效CYP3A抑制剂的剂量调整避免本品与强效CYP3A抑制剂合用。如果不能避免与强效CYP3A抑制剂合用,则应将本品的起始剂量从每日一次口服100mg减至每日一次口服75mg。如患者因不良反应而将每日口服剂量减至75mg,并开始服用强效CYP3A抑制剂,则应将本品剂量减至每日一次口服50mg。如果停止合用强效CYP3A抑制剂,则应将本品剂量(在停用强效CYP3A抑制剂的3个血浆半衰期后)增至开始使用强效CYP3A抑制剂之前的剂量(见【药物相互作用】和【药代动力学】。针对氟康唑的剂量调整避免本品与氟康唑合用(见【药代动力学】)。如果不能避免合用,则应将本品的起始剂量从每日一次口服100mg减至每日一次口服75mg(见【药物相互作用】和【药代动力学】)。肝损害对于轻度肝损害的患者,不建议进行剂量调整(总胆红素 ≤正常值上限[ULN]伴AST >ULN,或者总胆红素> 1至1.5×ULN伴任何AST)。尚未确定本品对于中度(总胆红素 ≥1.5至3.0×ULN伴任何 AST)或重度(总胆红素>3.0×ULN伴任何AST)肝损害患者的推荐剂量(见【药代动力学】)。肾损害对重度(采用 Cockcroft-Gault 公式估算的肌酐清除率 [CLcr]为15至<30 mL/min)肾损害患者给予本品时应将本品的起始剂量从每日一次口服100mg减至每日一次口服75mg。(见【药代动力学】)。对于轻度或中度肾损害(采用 Cockcroft-Gault公式估算的CLcr为30至89mL/min)的患者,不建议进行剂量调整(见【药代动力学】)。
不良反应
以下不良反应在说明书的其他部分进行描述:
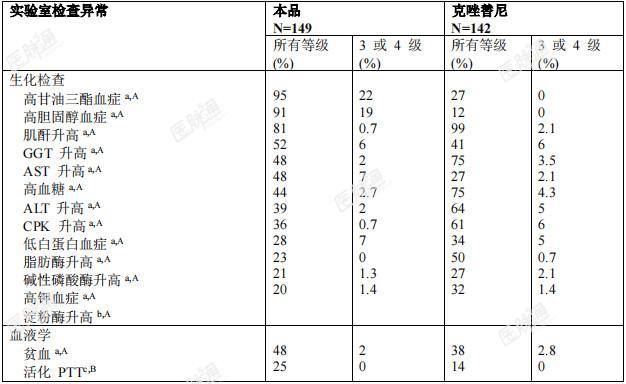
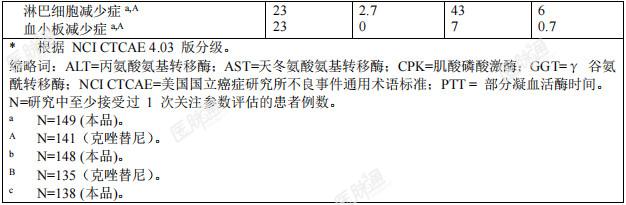
·合用强效CYP3A诱导剂的严重肝脏毒性风险(见【注意事项】)·中枢神经系统影响(见【注意事项】)·高脂血症(见【注意事项】)·房室传导阻滞(见【注意事项】)·间质性肺病/非感染性肺炎(见【注意事项】)·高血压(见【注意事项】)·高血糖(见【注意事项】)临床试验经验由于不同的临床试验在不同的条件下完成,在一种药物的临床试验中观察到的不良反应率不能直接和其他药物的临床试验中的不良反应率相比较,且未必反映实际临床应用中的不良反应率。【注意事项】项下提供了在研究B7461001 (N=327) 和研究B7461006 (N=149) 中接受本品100mg每日一次给药的476名患者的数据。在476名接受本品的患者中,75%的患者暴露时间为6个月或更长,61%的患者暴露时间超过1年。在该合并安全性人群中,476名接受本品的患者中最常见的不良反应(≥ 20%)为水肿 (56%)、周围神经病 (44%)、体重增加 (31%)、认知影响 (28%)、疲乏 (27%)、呼吸困难 (27%)、关节痛 (24%)、腹泻 (23%)、情绪影响 (21%) 和咳嗽 (21%)。476名接受本品的患者中最常见的3-4级实验室检查值异常(≥ 20%)为高胆固醇血症 (21%) 和高甘油三酯血症 (21%)。既往未接受过治疗的ALK阳性转移性NSCLC(CROWN 研究)在一项治疗既往未针对晚期疾病进行系统性治疗的ALK阳性、局部晚期或转移性NSCLC患者的随机、开放、阳性对照试验中,在149名ALK阳性NSCLC患者中评估了本品的安全性(见【临床试验】)。本品的中位暴露持续时间为16.7个月(4天至34.3个月),76%的患者接受了至少12个月的本品治疗。接受本品治疗的患者中,有34%出现了严重不良反应;最常见的严重不良反应为肺炎 (4.7%)、呼吸困难 (2.7%)、呼吸衰竭 (2.7%)、认知影响 (2.0%) 和发热 (2.0%)。在接受本品治疗的患者中,有3.4%出现了致死性不良反应,包括肺炎 (0.7%)、呼吸衰竭 (0.7%)、急性心力衰竭 (0.7%)、肺栓塞 (0.7%)和突然死亡(0.7%)。6.7%的患者因不良反应而永久停用本品。导致永久停用本品的最常见不良反应为认知影响 (1.3%)。在接受本品治疗的患者中,有49%因不良反应导致中断给药。导致本品中断给药的最常见不良反应为高甘油三酯血症 (7%)、水肿 (5%)、肺炎(4.7%)、认知影响 (4.0%)、情绪影响 (4.0%)和高胆固醇血症(3.4%)。在接受本品治疗的患者中,有21%因不良反应导致降低剂量。导致降低剂量的最常见不良反应为水肿 (5%)、高甘油三酯血症 (4.0%) 和周围神经病 (3.4%)。表2和表3分别汇总了在研究B7461006中接受本品治疗的患者的最常见不良反应和实验室检查异常。表2研究B7461006中接受本品治疗的患者发生的不良反应(所有NCICTCAE等级≥10%或3-4级≥2%)*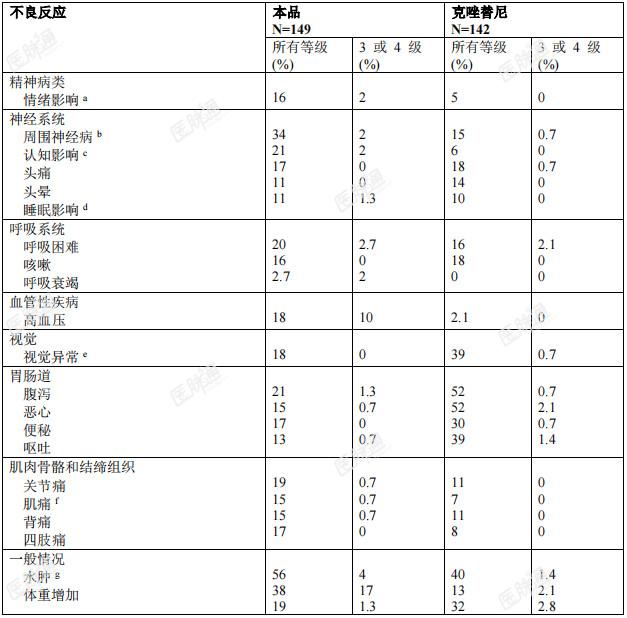
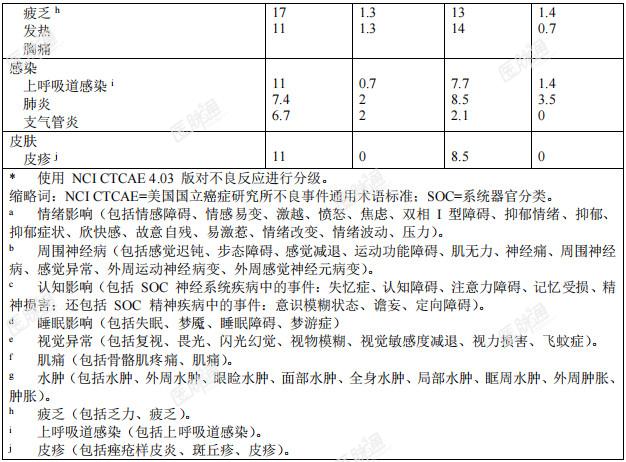 发生率在1%至10%之间的其他具有临床意义的不良反应为语言影响 (6.7%) 和精神影响 (3.4%)。表3 研究B7461006中在≥20%的患者中较基线发生恶化的实验室检查值异常*
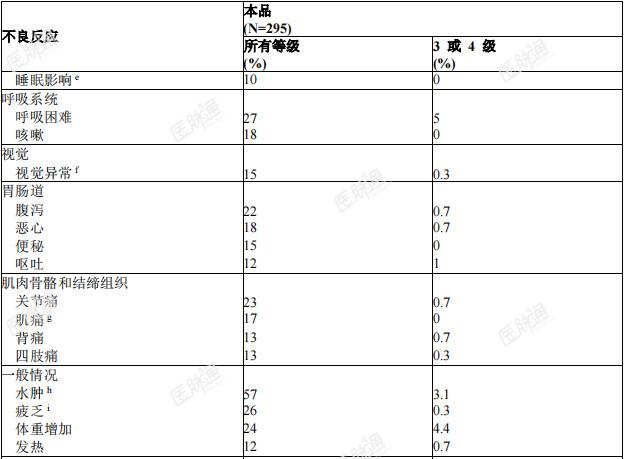
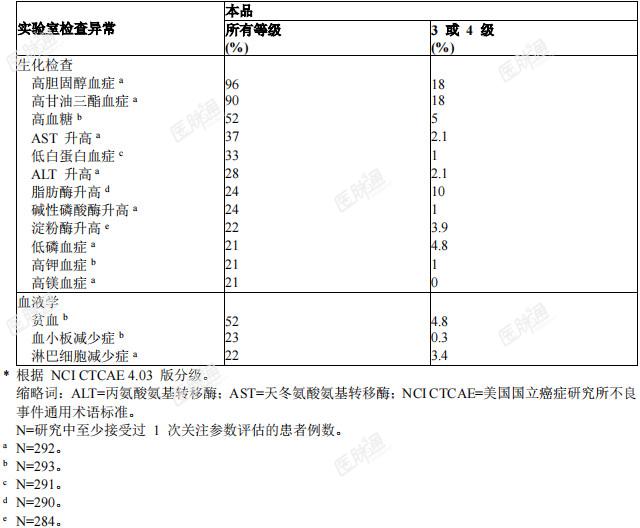
 既往接受过治疗的ALK阳性转移性NSCLC下述数据反映了研究B7461001(一项多队列、非比较性试验)中295名接受本品100mg每日一次口服治疗的ALK阳性或ROS1阳性转移性NSCLC患者的暴露情况(见【临床试验】)。本品的中位暴露持续时间为12.5个月(1天至35个月),52%的患者接受了本品≥12个月的治疗。患者特征如下:中位年龄53岁(19至85岁),年龄≥65岁 (18%),女性 (58%),白人 (49%),亚裔 (37%),美国东部肿瘤协作组 (ECOG) 体力状态0或1 (96%)。最常见 (≥20%) 的不良反应为水肿、周围神经病、认知影响、呼吸困难、疲乏、体重增加、关节疼痛、情绪影响和腹泻;在≥20%的患者中出现的实验室检查值异常中,最常见的为高胆固醇血症、高甘油三酯血症、贫血、高血糖、AST升高、低白蛋白血症、ALT升高、脂肪酶升高和碱性磷酸酶升高。在这295患者中,32%发生了严重不良反应;最常见的严重不良反应为肺炎 (3.4%)、呼吸困难(2.7%)、发热 (2%)、精神状态改变 (1.4%) 和呼吸衰竭 (1.4%)。2.7%的患者发生致命的不良反应,包括肺炎 (0.7%)、心肌梗死 (0.7%)、急性肺水肿 (0.3%)、栓塞 (0.3%)、外周动脉闭塞 (0.3%) 和呼吸窘迫 (0.3%)。8%的患者因不良反应而永久停用本品。导致永久停药的最常见不良反应为呼吸衰竭 (1.4%)、呼吸困难 (0.7%)、心肌梗死 (0.7%)、认知影响(0.7%) 和情绪影响 (0.7%)。约48%的患者需要中断给药。导致中断给药的最常见不良反应为水肿(7%)、高甘油三酯血症 (6%)、周围神经病 (5%)、认知影响 (4.4%)、脂肪酶升高 (3.7%)、高胆固醇血症 (3.4%)、情绪影响 (3.1%)、呼吸困难 (2.7%)、肺炎 (2.7%) 和高血压 (2.0%)。约24%的患者因不良反应而至少需要降低一次剂量。导致降低剂量的最常见不良反应为水肿 (6%)、周围神经病 (4.7%)、认知影响 (4.1%) 和情绪影响 (3.1%)。表4和表5分别汇总了研究B7461001中接受本品治疗的患者的最常见不良反应和实验室检查异常。表4 研究B7461001中在≥10%的患者中发生的不良反应*
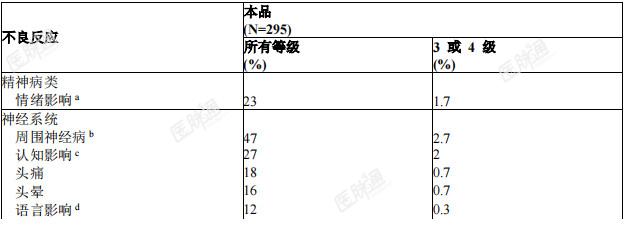 表4 研究B7461001中在≥10%的患者中发生的不良反应*
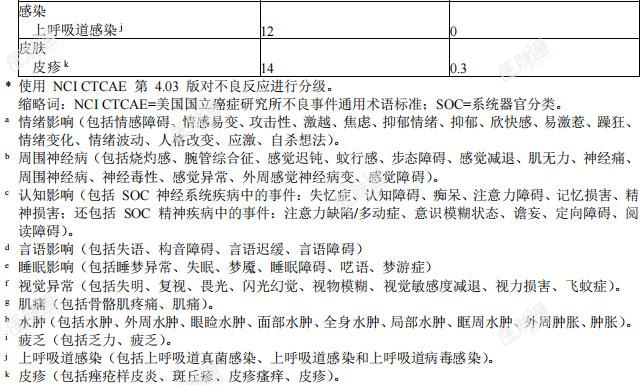 发生率在1%至10%之间的其他具有临床意义的不良反应为精神影响 (7%)。表5 研究B7461001中在≥20%的患者中发生的实验室检查值异常*
禁忌
本品禁用于正在服用强效CYP3A诱导剂的患者,因为可能发生严重肝脏毒性(见【注意事项】)。
注意事项
合用强效C……登录查看完整内容
孕妇及哺乳期妇女用药
妊娠
风险总结基于动物研究的发现及本品的作用机制(见【药理毒理】),妊娠女性服用本品可能会造成胚胎-胎儿伤害。目前尚无本品在妊娠女性中使用的数据。在器官形成期间向妊娠大鼠和兔灌胃给药,母体暴露量等于或低于推荐剂量每日一次100mg下的人体暴露量(基于AUC)的洛拉替尼时,导致畸形、胎盘植入后丢失率增加和流产(见数据)。应告知妊娠女性对胎儿的潜在风险。在美国一般人群中,估计主要出生缺陷和流产在临床识别妊娠中的背景风险分别为2% - 4%和15% -20%。数据动物数据在大鼠和兔中进行了初步胚胎-胎仔发育研究,旨在研究器官形成期间给与洛拉替尼的影响。在兔中,剂量为15mg/kg(约为推荐剂量100mg下人体暴露量的3倍)或更高时,洛拉替尼给药导致流产和妊娠完全丢失。剂量为4mg/kg(约为推荐剂量100mg下人体暴露量的0.6倍)时,毒性包括着床后丢失率增加和畸形(包括四肢旋转、肾脏畸形、半球形头、高弓形上颚和脑室扩张)。在大鼠中,剂量为4mg/kg(约为推荐剂量100mg下人体暴露量的5倍)或更高时,洛拉替尼给药导致妊娠完全丢失。剂量为1mg/kg(约等于推荐剂量100mg下的人体暴露量)时,出现着床后丢失率增加、胎仔体重减轻和畸形(包括腹裂、四肢旋转、多指/趾和血管异常)。哺乳期风险总结尚无有关人或动物乳汁中含有洛拉替尼或其代谢物以及对哺乳婴儿或产奶的影响的数据。由于哺乳婴儿存在发生严重不良反应的潜在可能性,因此应告知女性在接受本品治疗期间以及末次给药后至少7天内不要哺乳。具有生育潜能的女性和男性妊娠检查对于具有生育能力的女性,在开始本品给药之前检查妊娠状态。避孕妊娠女性使用本品可能会引起胚胎-胎儿伤害。女性应告知具有生育能力的女性患者在接受本品治疗期间及末次给药后至少6个月内使用有效的非激素避孕措施。建议具有生育能力的女性使用非激素避孕措施,因为本品可能使激素类避孕药失效(见【药物相互作用】)。男性基于遗传毒性的研究结果,对于女性伴侣具有生育能力的男性,应告知在接受本品治疗期间及末次给药后至少3个月内使用有效的避孕措施(见【药理毒理】)。不孕男性基于动物研究的研究结果,本品可能会短暂损伤男性生育力(见【药理毒理】)。儿童用药
儿童患者使用本品的安全性和有效性尚未确定。
老年用药
对于在研究B7461001(N=295) 和研究B7461006(N=149)中接受100mg本品每日一次口服给药的患者中,分别有18%和40%的患者的年龄为65岁或更高。65岁或更高年龄的患者与较年轻患者之间未观察到安全性或疗效出现具有临床意义的差异。
药物相互作用

药物过量
药物过量的……登录查看完整内容
药理毒理
药代动力学
在每日一次……登录查看完整内容
临床试验
贮藏
30℃以下……登录查看完整内容
包装
25mg:
聚酰胺/铝……登录查看完整内容
聚酰胺/铝……登录查看完整内容
有效期
36个月。
执行标准
JX202……登录查看完整内容
生产持有人
Pfizer Europe MA EEIG
企业名称:Pfizer Europe MA EEIG
地址:Boulevard de la Plaine 17, 1050 Bruxelles, Belgium
地址:Boulevard de la Plaine 17, 1050 Bruxelles, Belgium
生产企业
Pfizer Manufacturing Deutschland GmbH
企业名称:Pfizer Manufacturing Deutschland GmbH
目录
相关药品

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
