泰立沙 - 甲苯磺酸拉帕替尼片
Lapatinib ditosylate
GlaxoSmithKline AG
核准日期:2013年01月22日 | 修订日期:2018年01月14日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> 人表皮生长因子2酪氨酸激酶抑制剂
化学名称:N-[3-氟-4-[(3-氟苄基)氧基]-6-[5-[[[2-(甲磺酰基)乙基]氨基]甲基]呋喃-2-取代]喹唑啉-4-氨基二(4-甲基苯磺酸酯)一水合物
化学结构式: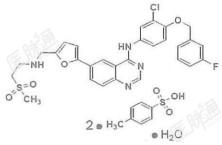 分子式:C29H26ClFN4O4S(C7H8O3S)2H2O分子量:943.48(二甲苯磺酸盐,一水合物)
拉帕替尼与卡培他滨联用,适用于HER2过表达且既往接受过包括蒽环类、紫杉类和曲妥珠单抗治疗的晚期或转移性乳腺癌患者的治疗。注意:本品必须是在接受曲妥珠单抗治疗后进展的复发转移的患者使用。尚无数据支持可以在该适应症以外的人群使用。
250mg(按C29H26ClFN4O4S计)
本品治疗必须在有抗肿瘤药物应用经验的医生指导下开始使用。用药前应仔细阅读本说明书关于合并用药的信息,注意相关药物的使用剂量,禁忌和安全性信息。
推荐给药方案与卡培他滨联用时,拉帕替尼的推荐剂量为1250mg(5片),每日1次,每21天为1周期。建议将每日剂量一次性服用,不推荐分次服用。应在餐前至少1小时或餐后至少1小时服用。卡培他滨的推荐剂量为2000mg/m2/天,分2次口服,间隔约12小时,连服14天休息7天,21天为一个周期。卡培他滨应和食物同时服用,或餐后30分钟内服用。如果患者漏服了某一天的剂量,第2天的剂量不要加倍。在下一次服药时间按计划继续服药即可。治疗应当持续至疾病进展或出现不能接受的毒性。剂量延迟和减量心脏事件所有接受本品治疗的患者开始治疗前,应进行左室射血分数(LVEF)的评估,确认基线LVEF在所属医疗机构的正常值范围内(参见【注意事项】)。在本品治疗过程中应对LVEF继续监测,以确保LVEF不低于所属医疗机构的正常值下限。患者服用本品过程中如LVEF下降低于正常值下限,或出现2级或2级(按照美国国立癌症研究所不良事件常用术语分级标准NCI CTCAE分级)以上的.与LVEF下降相关的症状,应停止用药。如果LVEF恢复至正常,且患者无症状,可以在停用至少2周后将本品减量使用(1000mg/天与卡培他滨联合)。基于当前数据,大多数LVEF下降发生在治疗的前12周内,不过,关于长期用药情况的数据尚有限。间质性肺病/肺炎患者服用本品过程中,如果出现提示NCI CTCAE分级3级或以上的肺部症状并且提示有间质性肺病/肺炎可能,应停用本品。腹泻如果出现NCI CTCAE分级为3级的腹泻,或出现1级或2级腹泻伴有并发症(中至重度腹部痉挛、大于或等于NCI CTCAE分级2级的恶心或呕吐、体能状况恶化、发热、败血症、中性粒细胞减少症、大便鲜血或脱水)的患者,应暂时停用本品。当腹泻缓解到1级或以下时,可从降低的剂量级别重新开始用本品(从1000mg/天减少至750mg/天,从1250mg/天减少至1000mg/天或从1500mg/天减少至1250mg/天)。如出现NCI CTCAE分级为4级腹泻的患者,应永久性停用本品。重度皮肤反应(见【注意事项】)。出现重度进展性大疱样皮疹或粘膜病灶的患者应当停用拉帕替尼。其他毒性服用本品过程中如出现NCI CTCAE分级为2级或2级以上的毒性反应者,应考虑停用药物或暂停药物。当毒性反应恢复至1级或1级以下时,可以按1250mg/天剂量与卡培他滨联合重新开始治疗。如果再次出现毒性反应,那么本品应当减量用药(与卡培他滨合用时1000mg/天)。卡培他滨应该根据其现行说明书进行剂量延迟和减量。特殊人群·肾脏损害没有在严重肾脏损害病人中使用本品的经验。有肾脏损伤的患者可能不需要调整剂量,因为仅有不到2%的药物(本品和代谢产物)经过肾脏清除(参见【药代动力学】一特殊患者人群)。·肝脏损害本品在肝脏内代谢。中度至重度肝损伤的患者,可使药物在体内暴露量分别增加56%和85%。有肝损伤的患者由于药物体内暴露量会增加,所以应谨镇给药(参见【注意事项】和【药代动力学】一特殊患者人群)。重度肝损害患者(Child-Pugh肝功能分级为C级)服用本品应减量。将重度肝功能损害患者的服药剂量从1250mg减少至750mg/天时,预计可将药时曲线下面积(AUC)调整至正常范围。然而,目前尚无重度肝功能损害患者使用此剂量调整的临床数据(参见【注意事项】和【药代动力学】一特殊患者人群)。儿童参见儿童用药。老年患者参见老年患者用药。临床试验数据
由于临床试验是在各种不同条件下开展的,某种药物临床试验中观察到的不良反应发生率不能与另一种药物临床试验中的发生率直接进行比较,也不能完全反映临床实践中观察到的发生率。本品的安全性信息来自包括单药和联合其他化疗药物治疗多种肿瘤的研究数据,总计超过20000例患者,其中包括198例拉帕替尼联合卡培他滨治疗的乳腺癌患者(EGF100151试验),52例拉帕替尼联合卡培他滨治疗的中国乳腺癌患者(EGF109491试验),149例拉帕替尼联合曲妥珠单抗治疗的乳腺癌患者(EGF104900试验),222位接受拉帕替尼联合紫杉醇治疗(每周80mg/m2)的乳腺癌患者(EGF104535研究),293位接受拉帕替尼联合紫杉醇(每3周175mg/m2)的乳腺癌患者(EGF30001研究),以及654例拉帕替尼联合来曲唑治疗的乳腺癌患者(EGF30008研究)。所报告的不良反应发生率按下述规定进行分级:非常常见(≥1/10),常见(≥1/100但<1/10),不常见(≥1/1000但<1/100),罕见(≥1/10000但<1/1000)和非常罕见(<1/10000)。拉帕替尼单药治疗的不良反应下列不良反应报告为与本品有关: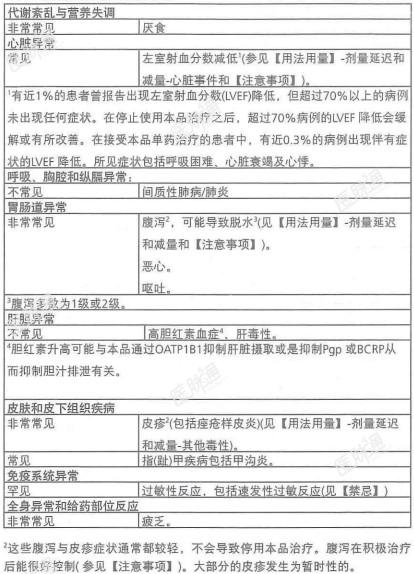 拉帕替尼与卡培他滨联用的不良反应本品联合卡培他滨治疗中最常见的不良反应(>20%)是胃肠道反应(腹泻,恶心,呕吐),皮肤性反应(手足综合症和皮疹)和疲乏。腹泻是最常见的导致研究用药停止的不良反应。在一项随机Ⅲ期试验(EGF100151试验)的198例既往接受过紫杉类、蒽环类和曲妥珠单抗治疗后出现疾病进展的HER2过表达的局部晚期或转移性乳腺癌患者中对本品与卡培他滨联用的疗效和安全性进行了评价。表1列出了任一治疗组至少10%患者中出现的以及联合治疗组发生率较高的不良反应。表1 ≥10%患者中报告的不良反应(EGF100151试验)
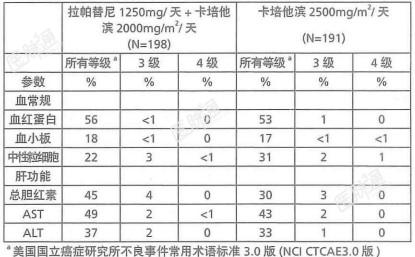
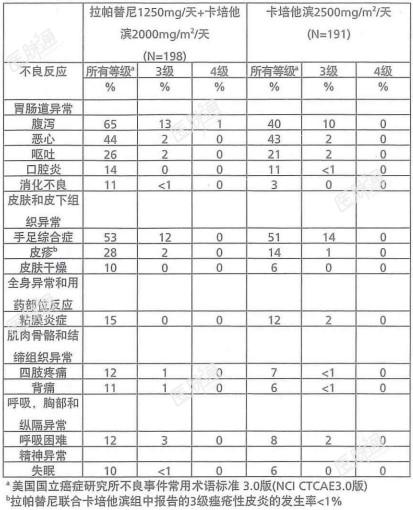 最常见的3级和4级不良反应(NCI CTCAE3.0版)是腹泻和手足综合症。下表列举了特定的实验室检查异常。表2特定的实验室检查异常(EGF100151试验)
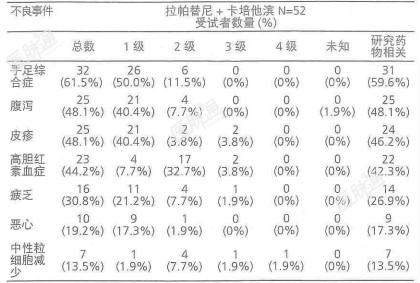
 在中国一项单臂临床研究(EGF109491试验)中,52例既往经化疗及曲妥珠单抗治疗失败的HER2过表达的晚期乳腺癌患者接受了本品与卡培他滨的联合方案,显示出和全球研究EGF100151相似的安全性。常见的不良反应见表3:表3 >10%患者中报告的不良反应(EGF109491试验)
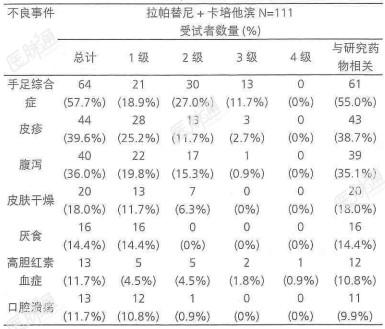
 在中国的一项单组开放性扩展评估研究中(EGF103659试验),111例既往经化疗及曲妥珠单抗治疗失败的HER2过表达的晚期乳腺癌患者受试者接受了拉帕替尼联合卡培他滨治疗,常见不良反应见表4:表4 >10%患者中报告的不良反应(EGF103659试验)
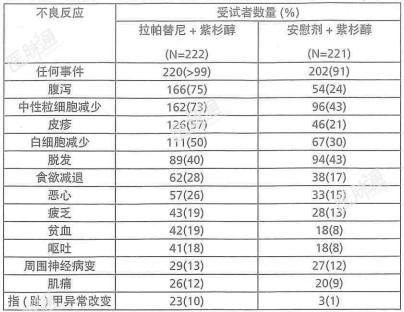
 拉帕替尼与曲妥珠单抗联用的不良反应拉帕替尼与曲妥珠单抗联用没有相关的其它不良反应报告,心脏毒性的发生率增加,但这些事件的性质和严重程度与拉帕替尼其他临床试验所报告的一致(参见【注意事项】)。共有149例患者参加此研究并得出以上数据。拉帕替尼和紫杉醇联用的不良反应在一项随机双言、安慰剂对照的研究中(EGF104535试验),评估了本品联合紫杉醇(80mg/m2/周)方案用于既往未接受过针对转移性癌治疗的HER2过表达的转移性乳腺癌患者的安全有效性。患者随机分配至紫杉醇(80mg/m2静脉注射第1、8以及15天,每28天为一周期)联合本品(1500mg/天)组或联合安慰剂组。患者接受最少6个周期的本品联合紫杉醇。与紫杉醇联合治疗6个周期结束后,患者继续服用本品或者安慰剂直到疾病进展或出现不可耐受的毒性。该研究共招募了444名患者。其中222名接受了紫杉醇加安慰剂的患者中,有149名(67%)疾病进展的患者进入了本研究的开放延长阶段并接受本品单药治疗。中位年龄是50岁,7%的患者大于65岁。86%的患者是亚洲人,8%是西班牙人,5%是高加索人。报告最常见的药物相关不良反应包括腹泻、中性粒细胞减少、皮疹,白细胞减少和脱发。见下表5:表5在任一治疗组≥10%患者中报告的药物相关不良反应(EGF104535试验)
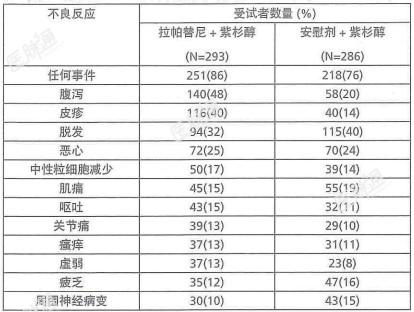
 在一项随机双盲、安慰剂对照的研究中(EGF30001试验),选择未进行过HER2检测或检测结果为无HER2过表达的转移性乳腺癌患者,评价和比较紫杉醇(每3周175mg/m2)联合本品(1500mg/日)组与联合安慰剂组的疗效和耐受性。研究共入组受试者580例,中位年龄是52岁,白人居多(64%),亚洲人占11%。其中有293例受试者接受了本品与紫杉醇的联合治疗,常见的药物相关不良反应见表6:表6在任一治疗组≥10%患者中报告的药物相关不良反应(EGF30001试验)
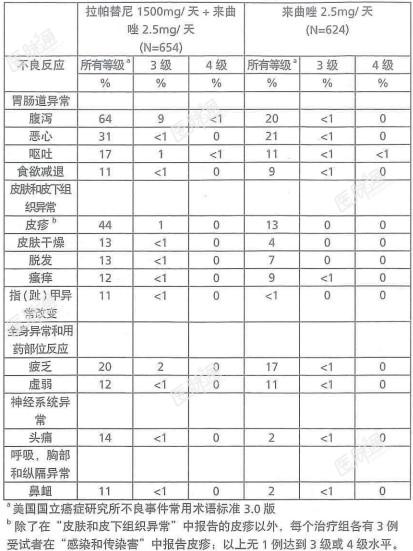
 拉帕替尼与来曲唑联用的不良反应一项在激素受体阳性(ER阳性和/或PgR阳性)绝经后局部晚期或转移性乳腺癌息者中进行的随机、双盲、对照临床研究(试验EGF30008),在既往未接受过针对转移性疾病的全身治疗的转移性乳腺癌患者中进行,1286例患者随机接受本品1500mg每日1次联合来曲唑2.5mg每日1次,或来曲唑联合安慰剂治疗。患者的中位年龄为63岁,45%患者≥65岁。84%患者为白人。大约50%的HER2阳性人群以往接受过辅助化疗/新辅助化疗,56%以往接受过激素治疗。仅2例患者以往用过曲妥珠单抗。这项研究中,拉帕替尼的安全性数据和之前报告的在晚期或转移性乳腺癌人群中使用拉帕替尼的安全性数据一致。下表列举了任一治疗组至少10%患者中出现的以及联合治疗组发生率较高的不良反应。表7. ≥10%患者中报告的不良反应(EGF30008试验)
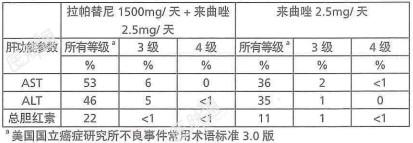
 上述研究的特定实验室检查异常列于下表。表8:特定的实验室检查异常(EGF30008试验)
 重要不良反应左室射血分数降低:由于HER2(ErbB2)抑制剂可能有心脏毒性,临床试验中大约每间隔8周监测一次LVEF。LVEF降低是指左室心功能的症状或体征加重且≥3级(NCI CTCAE)或左室射血分数与基线相比降低≥20%,低于所属机构正常范围下限。198例接受拉帕替尼/卡培他滨联合治疗的患者中,3例出现2级LVEF不良反应,1例出现3级LVEF不良反应。654例接受拉帕替尼/来曲唑联合治疗的患者中,26例患者出现1级或2级LVEF不良反应,6例患者出现3级或4级LVEF不良反应。肝毒性:曾经有使用拉帕替尼时出现肝毒性的报告。间质性肺病/肺炎:拉帕替尼单药治疗或与其他化疗药物联合时曾有间质性肺病和肺炎的报告。上市后经验拉帕替尼批准上市后发现了以下不良反应。由于这些反应是样本量不详的人群中自发报告的,因此并不一定能可靠地估计其发生率,也不能确定与药物暴露的因果关系。免疫系统异常:过敏反应包括速发型过敏性反应。皮肤和皮下组织异常:指(趾)甲异常包括甲沟炎。重度皮肤反应,包括Stevens-Johnson综合征或中毒性表皮坏死松解症(TEN)。必脏疾病:室性心律失常/尖端扭转型室性心动过速(TdP).
拉帕替尼禁用于对本品任何一种成分过敏的患者(参见【不良反应】)。
孕妇
尚无妊娠妇女应用本品的充分数据和良好的对照研究。本品对妊娠妇女的影响还不清楚。只有当治疗获益超过对胎儿造成的可能危密时,本品才能考虑应用于妊娠妇女。育龄妇女接受本品治疗时应采取足够的避孕措施。针对怀孕大鼠和兔所进行的研究显示,本品并不具致畸性,但在器官形成期给药时,在具母体毒性的剂量下可引起鼠胚畸形(大鼠)或流产(家兔)。根据动物中的发现,预计本品对生殖有不良作用。在器官形成期间直到哺乳期拉帕替尼给药可引起大鼠后代在出生后4天内死亡。(参见【药理毒理】)。哺乳期妇女不清楚本品是否经人乳汁分泌。由于许多药物经人乳汁分泌而且使用本品的母亲哺育的婴儿可能出现严重不良反应,因此建议正在接受本品治疗的妇女停止母乳喂养。尚无儿童应用本品的安全性和有效性资料
年龄≥65岁的患者应用本品的资料有限,表9总结了不同临床试验中纳入的老年患者比例。
表9临床研究中纳入的老年患者比例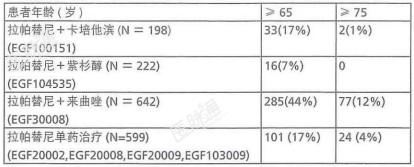 临床试验结果显示,在安全性和有效性方面未观察到与年龄有关的差别。其他报告的临床研究显示,年轻患者和老年患者在缓解率方面也未见明显差别。但是不排除一些老年患者可能更敏感。

本品口服给……登录查看完整内容
24个月
GlaxoSmithKline AG
Glaxo Operations UK Limited (trading as Glaxo Wellcome Operations)

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
