安赛珠 - 帕妥珠单抗注射液
Pertuzumab Injection
齐鲁制药有限公司
核准日期:2024年12月17日 | 修订日期:2024年12月24日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 单克隆抗体和抗体药物偶联物 >> HER2抑制剂
活性成份:帕妥珠单抗
帕妥珠单抗是重组人源化单克隆抗体,与表皮生长因子受体2(HER2)的细胞外二聚化结构域(亚结构域II)发生特异性结合。
分子量:约148kDa
赋形剂:组氨酸、盐酸组氨酸、聚山梨酯20(供注射用)、蔗糖、注射用水
早期乳腺癌:
本品与曲妥珠单抗和化疗联合
●用于HER2阳性、局部晚期、炎性或早期乳腺癌患者(直径>2cm或淋巴结阳性)的新辅助治疗,作为早期乳腺癌整体治疗方案的一部分。
●用于具有高复发风险HER2阳性早期乳腺癌患者的辅助治疗。
转移性乳腺癌:
●帕妥珠单抗与曲妥珠单抗和多西他赛联合,适用于HER2阳性、转移性或不可切除的局部复发性乳腺癌患者。针对转移性疾病,患者既往未接受过抗HER2治疗或者化疗。
420mg(14ml)/瓶。
每个西林瓶含有14ml浓缩液,浓度为30mg/ml,含420mg帕妥珠单抗。
使用前注意
在接受帕妥珠单抗治疗前,应进行HER2检测,帕妥珠单抗只能用于HER2阳性的乳腺癌患者。HER2阳性定义为经已验证的检测方法评估,免疫组织化学法(IHC)得分为3+或原位杂交法(ISH)比值≥2.0。该检测必须在专业实验室进行,以确保结果的可靠性。有关检测性能和解释的完整说明,请参阅相关HER2检测分析说明书。
只有在具有癌症患者治疗经验的专业医疗人员的监护下才能给予帕妥珠单抗治疗。用任何其他生物制品代替本品须经处方医师同意。帕妥珠单抗必须由专业医疗人员稀释后静脉输注给药。不得采用静脉内推注或快速注射。
转移性乳腺癌和早期乳腺癌的推荐剂量/给药方案
帕妥珠单抗的推荐起始剂量为840mg,静脉输注60分钟,此后每3周给药一次,给药剂量为420mg,输注时间30~60分钟。在每次完成帕妥珠单抗输液后,建议观察30~60分钟。观察结束后可继续曲妥珠单抗或化疗治疗(见【注意事项】)。
帕妥珠单抗和曲妥珠单抗必须序贯给药,但两者可按任意顺序给药。曲妥珠单抗与帕妥珠单抗联合使用时,建议遵循3周疗程,即曲妥珠单抗的起始剂量为按体重计8mg/kg,静脉输注90分钟;此后每3周一次,剂量为按体重计6mg/kg,静脉输注30~90分钟。
对于接受紫杉类药物治疗的患者,帕妥珠单抗和曲妥珠单抗给药应先于紫杉类药物。多西他赛与帕妥珠单抗联合使用时推荐起始剂量为75mg/m2,根据所选择的方案以及对于起始剂量的耐受性,可将多西他赛剂量升高至100mg/m2。如果与卡铂为基础的化疗方案联合,多西他赛的剂量应一直为75mg/m2(无剂量升高)。当辅助治疗为紫杉醇与帕妥珠单抗联合时,推荐紫杉醇为80mg/m2周疗,总计12周。
对于接受蒽环类药物治疗的患者,帕妥珠单抗和曲妥珠单抗应在完成完整蒽环类药物治疗方案后给予。
转移性乳腺癌
帕妥珠单抗与曲妥珠单抗和多西他赛联合使用,直至出现疾病进展或不可耐受的毒性。即使终止多西他赛治疗,帕妥珠单抗与曲妥珠单抗的治疗仍可继续。
早期乳腺癌
用于术前新辅助治疗时,建议患者接受3-6个周期的帕妥珠单抗治疗,具体取决于曲妥珠单抗和化疗联合治疗所选的方案。
用于术后辅助治疗时,本品应联合曲妥珠单抗每3周一次治疗,持续用药1年(最多18个周期)或至疾病复发或发生无法耐受的毒性(以先发生者为准),与含蒽环类和/或紫杉烷类标准化疗构成早期乳腺癌的完整治疗方案。本品联合曲妥珠单抗治疗应在含紫杉类药物治疗的第1个周期第1天开始使用,即使化疗停药,也应继续完成为期1年的曲妥珠单抗和帕妥珠单抗治疗(见【临床试验】)。
在新辅助治疗时开始帕妥珠单抗和曲妥珠单抗治疗的患者在辅助治疗时应继续接受帕妥珠单抗和曲妥珠单抗以完成1年的治疗。
给药延迟或漏用
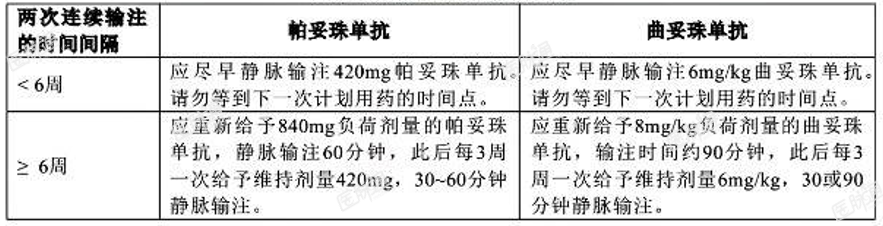
有关延迟或漏用的建议,请参阅表1。
表1:关于延迟或漏用的建议
剂量调整
如果停止曲妥珠单抗治疗,则帕妥珠单抗亦应停用。
不建议对帕妥珠单抗和曲妥珠单抗减量给药(见曲妥珠单抗说明书)。患者可在因化疗导致的可逆性骨髓抑制期间继续接受靶向治疗,但在此期间应仔细监测中性粒细胞减少的并发症。
有关化疗药物剂量的调整,请参见相关产品说明书。
输液反应
如果患者出现输液反应,可减慢帕妥珠单抗的输注速度或中断给药。
超敏反应/速发过敏反应
如果患者出现严重的超敏反应(如速发过敏反应),应立即停止输注,且永久停药(见【注意事项】)。
左心室功能不全
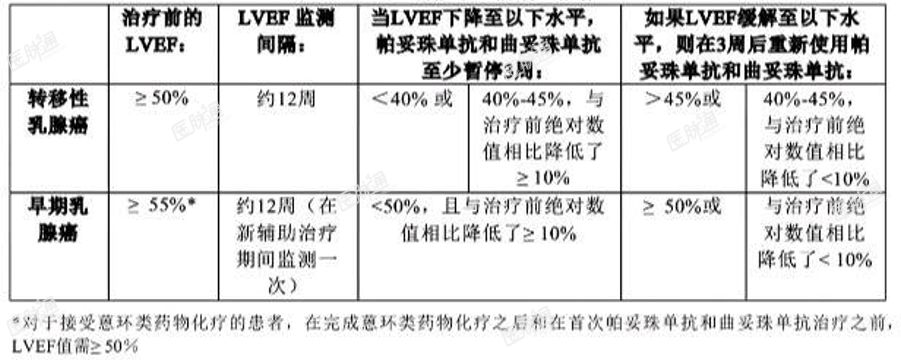
启用本品前以及在治疗期间定期评估左心室射血分数(LVEF)。表2提供了在发生LVEF功能不全时进行剂量调整的建议。有关左心室功能不全事件详细信息请见【不良反应】和【注意事项】。
表2:左心室功能不全的剂量推荐
特殊人群剂量说明
儿童用药:帕妥珠单抗用于18岁以下儿童和青少年的安全性和有效性尚未确定。
老年用药:大于65岁老年患者无需剂量调整,请见【老年用药】。
肾功能不全患者:轻度或中度肾功能不全患者无需剂量调整。由于药代动力学数据有限,尚无针对重度肾功能不全患者的推荐剂量(见【药代动力学】中特殊人群中的药代动力学)。
肝功能不全患者:帕妥珠单抗在肝功能不全患者中的安全性和有效性尚未研究。
使用、处理和处置的特殊说明
稀释说明
为避免用药错误,务必检查药瓶标签以确保所制备和使用的药品是帕妥珠单抗。帕妥珠单抗仅供单次使用,静脉输注。帕妥珠单抗不含抗菌防腐剂,必须确保已制备输液的无菌性。帕妥珠单抗应由专业医疗人员采用无菌技术制备静脉输注溶液:
使用无菌针头和注射器从西林瓶中抽出14mL帕妥珠单抗浓缩液,注入于250mL0.9%氯化钠非PVC聚烯烃输液袋中稀释。请勿将生理盐水从输液袋中抽出。
起始剂量需要使用两瓶帕妥珠单抗,稀释后溶液浓度约为3.0mg/mL,后续剂量使用一瓶帕妥珠单抗,稀释后溶液浓度约为1.6mg/mL。
应轻轻倒置输液袋以混匀溶液,请勿振摇,避免起泡。
注射用药物在给药前应进行目视检查,以查看有无颗粒和变色。
一旦制备好输液,应立即输注。
配伍禁忌
不得使用5%葡萄糖溶液稀释帕妥珠单抗,因其在5%葡萄糖溶液中的化学和物理性质不稳定。
未观察到帕妥珠单抗与聚氯乙烯、聚乙烯或非PVC聚烯烃袋之间存在不相容性。
帕妥珠单抗不得与其他药物混合或使用其他药物稀释。
未使用/过期药品的处置
尽量避免药品在环境中的释放。不应将药品丢弃于废水或生活垃圾中。
应根据当地相关规定处置任何未使用的药品或废料。
由于临床试验是在各种不同条件下进行的,所以在一种药物临床试验中观察到的不良反应发生率不能直接与另一种药物临床试验中的发生率进行比较,可能也无法反映临床实践中的发生率。
临床试验
已经在临床试验超过6000例的肿瘤患者中对帕妥珠单抗的安全性进行了评估,试验包括关键性临床试验CLEOPATRA(n=808)、NEOSPHERE(n=417)、TRYPHAENA(n=225)和APHINITY(n=4804),患者主要接受帕妥珠单抗联合其他抗肿瘤药物治疗。观察到的最常见药物不良反应及发生率在不同研究间有所差异,与帕妥珠单抗单药治疗或联合其他抗肿瘤药物治疗有关,但总体研究结果显示帕妥珠单抗的安全性基本一致。
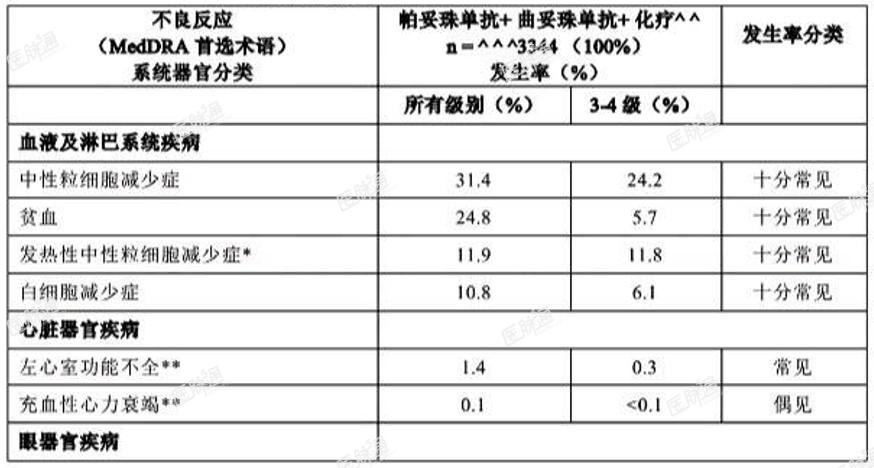
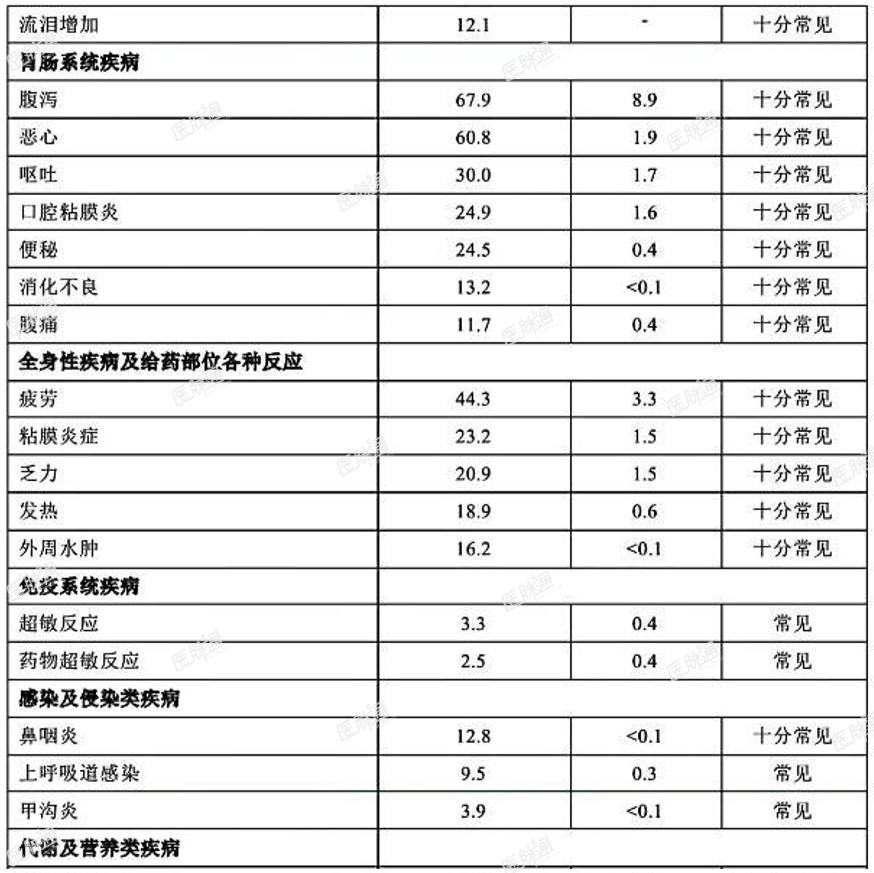
表3总结了以下关键性临床试验中帕妥珠单抗治疗组的不良反应:
●CLEOPATRA:帕妥珠单抗、曲妥珠单抗和多西他赛联合治疗转移性乳腺癌患者(n=453)
●NEOSPHERE(n=309)和TRYPHAENA(n=218):帕妥珠单抗、曲妥珠单抗和化疗联合,新辅助治疗局部晚期、炎性或早期乳腺癌患者
●APHINITY:帕妥珠单抗、曲妥珠单抗和蒽环类药物或不含蒽环类药物的紫杉类化疗联合,辅助治疗早期乳腺癌患者(n=2364)
在这些研究中,帕妥珠单抗与曲妥珠单抗和化疗联合使用,尚难以确定具体某一种药物与不良反应的因果关系。不良反应发生率采用以下分类定义:十分常见(≥1/10)、常见(≥1/100至<1/10)、偶见(≥1/1,000至<1/100)、罕见(≥1/10,000至<1/1000)、十分罕见(<1/10,000)。
该汇总数据显示最常见的不良反应(≥30%)为腹泻、脱发、恶心、疲劳、中性粒细胞减少症和呕吐。最常见的3~4级不良反应(≥10%)为中性粒细胞减少症和发热性中性粒细胞减少症。不良反应分级按NCI-CTCAE(美国国立肿瘤研究所-常见不良事件术语评价标准)。
表3:接受帕妥珠单抗治疗患者不良反应总结
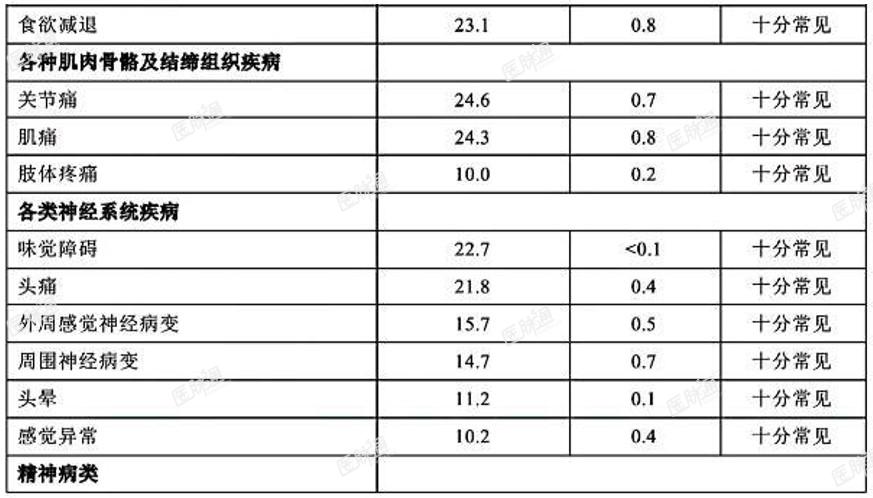
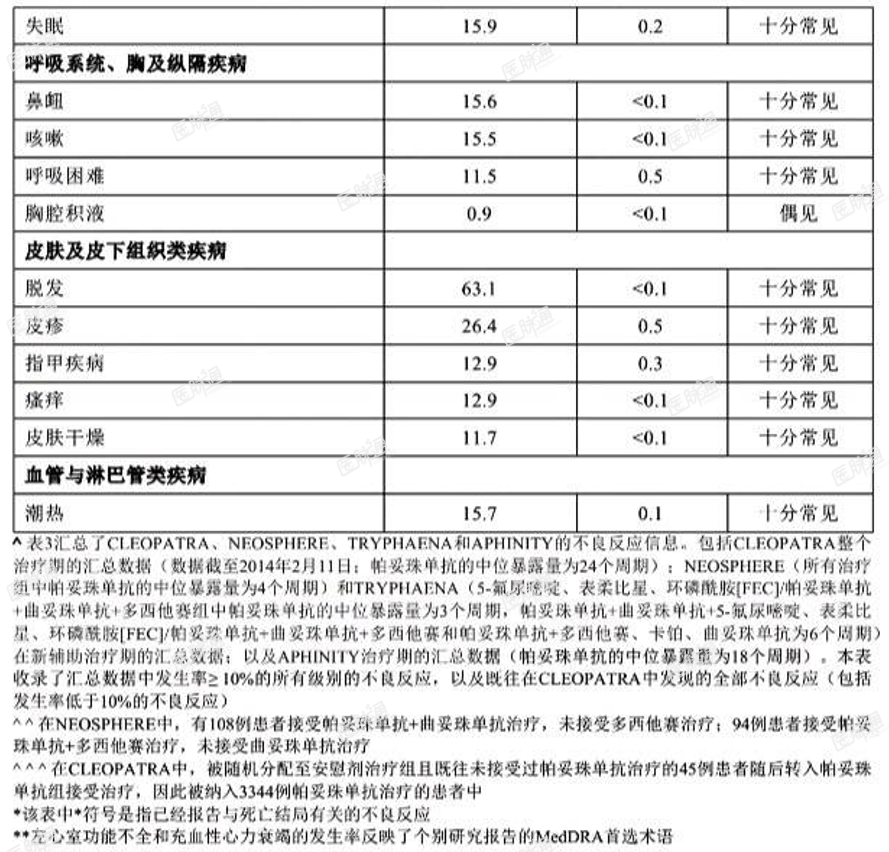
APHINITY研究中国亚组、亚太研究PEONY和中国研究PUFFIN中报告的不良事件的性质和严重程度与帕妥珠单抗联合曲妥珠单抗和化疗用于HER2阳性乳腺癌的已知安全性相符。
特别关注的不良反应
左心室功能不全
在关键试验CLEOPATRA中(临床截止日期2014年02月),研究期间发现安慰剂组中左心室功能不全(LVD)的发生率高于帕妥珠单抗治疗组(分别为8.6%和6.6%)。帕妥珠单抗治疗组中有症状的左心室功能不全的发生率也较低(安慰剂组为1.8%,帕妥珠单抗治疗组为1.5%)(见【注意事项】)。
在NEOSPHERE研究中,患者接受四个周期的帕妥珠单抗新辅助治疗。在整个治疗期间,与曲妥珠单抗+多西他赛治疗组(1.9%)相比,帕妥珠单抗+曲妥珠单抗+多西他赛治疗组中左心室功能不全的发生率较高(7.5%)。在帕妥珠单抗联合曲妥珠单抗治疗组中有一例症状性左心室功能不全报告。
在TRYPHAENA研究中,整个治疗期间,左心室功能不全的发生率为:帕妥珠单抗+曲妥珠单抗+5-氟尿嘧啶、表柔比星及环磷酰胺(FEC)治疗之后继续帕妥珠单抗+曲妥珠单抗+多西他赛治疗组,发生率为8.3%;FEC之后继续帕妥珠单抗+曲妥珠单抗+多西他赛治疗组,发生率为9.3%;帕妥珠单抗+多西他赛、卡铂、曲妥珠单抗(TCH)治疗组中为6.6%。症状性左心室功能不全(充血性心力衰竭)的发生率为:FEC之后继续帕妥珠单抗+曲妥珠单抗+多西他赛治疗组为1.3%(不包括其中1例患者,其症状性左心室功能不全在接受帕妥珠单抗+曲妥珠单抗和多西紫杉醇之前的FEC治疗期间出现);在帕妥珠单抗+TCH治疗组中亦为1.3%;在帕妥珠单抗+曲妥珠单抗+FEC治疗之后继续帕妥珠单抗+曲妥珠单抗+多西他赛治疗组,无患者发生症状性左心室功能不全。
在BERENICE试验(一项开放性II期研究,旨在评价新辅助治疗中的心脏安全性)的新辅助治疗期问,剂量密集多柔比星和环磷酰胺(ddAC)治疗后帕妥珠单抗+曲妥珠单抗+多西他赛治疗组中NYHA(美国纽约心脏病学会)III/IV级症状性左心室功能不全(按NCI-CTCAEv.4的充血性心力衰竭)的发生率为1.5%,而在FEC治疗后帕妥珠单抗+曲妥珠单抗+多西他赛治疗组中没有患者出现症状性左心室功能不全(0%)。ddAC治疗后帕妥珠单抗+曲妥珠单抗+多西他赛治疗组中症状性左心室功能不全(按NCI-CTCAEv.4,PT射血分数降低)的发生率为7%,FEC治疗后帕妥珠单抗+曲妥珠单抗+多西他赛治疗组中为3.5%。
在APHINITY研究中,有症状的心力衰竭(NYHAIII或IV级)伴左心室射血分数(LVEF)从基线水平下降10%日下降至<50%的发生率为<1%(帕妥珠单抗治疗组为0.6%,安慰剂组为0.2%)。在发生有症状的心力衰竭的患者中,帕妥珠单抗治疗组46.7%的患者和安慰剂组66.8%的患者在数据截止时恢复(定义为连续2次LVEF测量值高于50%)。大多数事件发生在蒽环类药物治疗组的患者中。2.7%帕妥珠单抗治疗组患者和2.8%安慰剂治疗组患者发生了无症状或有轻度症状的LVEF(NYHA II级)从基线水平下降10%且下降至50%以下,其中79.7%帕妥珠单抗治疗患者和80.6%安慰剂治疗患者在数据截止时恢复。
输液反应
在关键试验中,输液反应被定义为在输注期间或输注当天发生的超敏反应、速发过敏反应、急性输液反应或细胞因子释放综合征事件。关键试验CLEOPATRA中,在曲妥珠单抗和多西他赛给药前一天给予起始剂量帕妥珠单抗,以观察帕妥珠单抗相关反应。在仅给予帕妥珠单抗的第一天,安慰剂组输液反应的总发生率为9.8%,帕妥珠单抗治疗组总发生率为13.2%,大多数反应为轻度或中度。帕妥珠单抗治疗组中最常见的输液反应(≥1.0%)有发热、寒战、疲劳、头痛、乏力、超敏反应和呕吐。
第二周期所有药物同日给药时,帕妥珠单抗治疗组中最常见的输液反应(≥1.0%)有疲劳、药物超敏反应、味觉障碍、超敏反应、肌痛和呕吐(见【注意事项】)。
在新辅助和辅助试验中,帕妥珠单抗与其他研究治疗药物同日给药。在帕妥珠单抗+曲妥珠单抗和化疗治疗的第一天,18.6%~25.0%患者出现输注相关反应。事件的类型和严重程度与CLEOPATRA中观察到的一致,大多数反应为轻度或中度。
超敏反应/速发过敏反应
在关键试验CLEOPATRA中,安慰剂治疗患者中超敏反应/速发过敏反应报告事件的总发生率为9.3%,帕妥珠单抗治疗患者中的总发生率为11.3%,其中分别有2.5%和2.0%为3-4级(按NCI-CTCAEv.3)。总体而言,安慰剂治疗组有2例、帕妥珠单抗治疗组有4例患者出现速发过敏反应(见【注意事项】)。
总体而言,大多数超敏反应为轻度或中度,经治疗后可完全恢复。基于对研究治疗的调整,大多数反应被评估为继发于多西他赛输注的事件。
在新辅助和辅助试验中,超敏反应/速发过敏反应事件与CLEOPATRA研究中观察到的事件一致。在NEOSPHERE研究中,帕妥珠单抗+多西他赛治疗组中有两例患者出现速发过敏反应。在TRYPHAENA和APHINITY研究中,帕妥珠单抗+TCH治疗组中超敏反应/速发过敏反应的总发生率最高(分别为13.2%和7.6%),其中分别有2.6%和1.3%的事件为3-4级。
发热性中性粒细胞减少症
在关键性研究CLEOPATRA中,两个治疗组中的大多数患者至少经历过一次白细胞减少事件(帕妥珠单抗治疗组和安慰剂治疗组分别为63.0%和58.3%),其中大多数为中性粒细胞减少事件。帕妥珠单抗治疗组和安慰剂治疗组分别有13.7%和7.6%的患者发生发热性中性粒细胞减少症。在两个治疗组中,在第一个治疗周期中患者经历发热性中性粒细胞减少症的比例最高,此后稳定下降。与其他种族和其他地理区域的患者相比,两治疗组亚洲患者发热性中性粒细胞减少的发生率均更高。在亚洲患者中,帕妥珠单抗治疗组发热性中性粒细胞减少的发生率(25.8%)高于安慰剂治疗组(11.3%)。
在NEOSPHERE研究中,接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的患者有8.4%出现发热性中性粒细胞减少症,而接受曲妥珠单抗和多西他赛治疗的患者有7.5%。在TRYPHAENA研究中,接受新辅助帕妥珠单抗+TCH治疗的患者有17.1%发生发热性中性粒细胞减少症,接受FEC治疗随后接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的患者发生率为9.3%。在TRYPHAENA中,接受6个周期帕妥珠单抗治疗的患者,其发热性中性粒细胞减少症的发生率高于接受3个周期帕妥珠单抗治疗的患者,与给予的化疗无关。与CLEOPATRA研究一样,两项新辅助研究中均观察到亚洲患者中性粒细胞减少症和发热性中性粒细胞减少症的发生率高于其他患者。在NEOSPHERE中,接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的亚洲患者中有8.3%出现发热性中性粒细胞减少症,接受新辅助曲妥珠单抗和多西他赛治疗的亚洲患者比例为4.0%。
在APHINITY研究中,接受帕妥珠单抗治疗的患者有12.1%发生发热性中性粒细胞减少症,接受安慰剂治疗的患者有11.1%。与CLEOPATRA、TRYPHAENA和NEOSPHERE研究一样,在APHINITY研究中,接受帕妥珠单抗治疗的亚洲患者与其他种族相比,发热性中性粒细胞减少的发生率更高(帕妥珠单抗治疗患者为15.9%和安慰剂治疗患者为9.9%)。
腹泻
在转移性乳腺癌关键研究CLEOPATRA中,帕妥珠单抗治疗患者中有68.4%发生腹泻,安慰剂治疗患者中有48.7%发生腹泻。大多数事件的严重程度为轻度至中度,并且发生在前几个周期中。在帕妥珠单抗治疗的患者中,3-4级腹泻的发生率为9.3%,安慰剂治疗的患者为5.1%。接受帕妥珠单抗治疗的患者中,最长发作的中位持续时间为18天,安慰剂治疗的患者为8天。采用抗腹泻药物主动管理腹泻事件具有较好的效果。
在NEOSPHERE研究中,接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的患者有45.8%发生腹泻,而接受曲妥珠单抗和多西他赛治疗的患者为33.6%。在TRYPHAENA研究中,接受新辅助帕妥珠单抗+TCH治疗的患者腹泻发生率为72.3%,接受FEC后接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的患者中,腹泻发生率为61.4%。在这两项研究中,大多数事件的严重程度为轻度至中度。
在APHINITY研究中,与安慰剂组(45.2%)相比,帕妥珠单抗治疗组(71.2%)报告的腹泻发生率更高。在帕妥珠单抗组中9.8%的患者报告≥3级腹泻,安慰剂组为3.7%。报告的大多数事件的严重程度为1级或2级。在靶向治疗+紫杉烷化疗期间,腹泻(所有等级)的发生率最高(帕妥珠单抗组中61.4%的患者对比安慰剂组中33.8%的患者)。化疗停止后腹泻的发生率大幅降低,在化疗后靶向治疗期间,帕妥珠单抗组的患者腹泻发生率为18.1%,安慰剂组为9.2%。
皮疹
在转移性乳腺癌关键研究CLEOPATRA中,接受帕妥珠单抗治疗的患者中有51.7%出现皮疹,安慰剂治疗组忠者为38.9%。大多数事件的严重程度为1级或2级,发生在前两个周期,标准疗法有效,例如局部或口服治疗痤疮。
在NEOSPHERE研究中,接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的患者中有40.2%出现皮疹,接受曲妥珠单抗和多西他赛治疗的患者为29.0%。在TRYPHAENA研究中,接受新辅助帕妥珠单抗+TCH治疗的患者中有36.8%发生皮疹,FEC后接受新辅助帕妥珠单抗、曲妥珠单抗和多西他赛治疗的患者中有20.0%发生皮疹。与接受三个周期帕妥珠单抗治疗的患者相比,接受六个周期帕妥珠单抗治疗的患者皮疹发生率更高,与是否给予化疗无关。
在APHINITY研究中,帕妥珠单抗组患者和安慰剂组患者的皮疹发生率分别为25.8%和20.3%。大多数皮疹事件为1级或2级。
实验室异常
在关键研究CLEOPATRA、NEOSPHERE和APHINITY中,两个治疗组中3-4级中性粒细胞计数降低的发生率相当。
免疫原性
在关键研究CLEOPATRA中,在多个时间点检测了患者对帕妥珠单抗的抗药抗体(ADA)。安慰剂治疗组有6.7%(25/372)、帕妥珠单抗治疗组有3.3%(13/389)的患者被检测出ADA阳性。在BERENICE研究中,帕妥珠单抗治疗组患者中有4.1%(16/392)被检测出ADA阳性。这些患者均未出现与ADA明显相关的超敏反应/速发过敏反应。
免疫原性检测结果高度依赖于检测敏感性和特异性、测定方法、样品处理、样品采集时间,伴随药物及潜在疾病等因素。因此比较抗帕妥珠单抗抗体与抗其他药物抗体的发生率可能会引起误导。
上市后经验
以下不良反应来源于帕妥珠单抗国外上市后的自发性报告和文献。不良反应根据MedDRA系统器官分类列出。
表4:上市后报告的不良反应
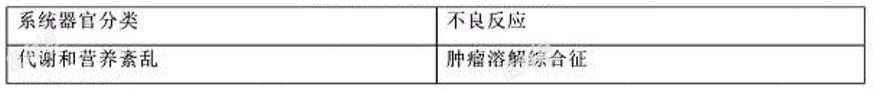
实验室异常
上市后报告的实验室异常与帕妥珠单抗临床试验的数据一致。
己知对帕妥珠单抗或其任何赋形剂有超敏反应的患者禁用帕妥珠单抗。
避孕措施
根据本品的作用机制以及动物研究数据,妊娠期间使用本品会对胚胎-胎儿造成伤害。建议育龄女性(包括男性患者的伴侣)在帕妥珠单抗联合曲妥珠单抗治疗期间和末次给药后7个月内采取有效的避孕措施。
孕妇
尚未研究帕妥珠单抗在孕妇中的使用。在上市后报告中,已经发现妊娠期间使用另一种HER2/neu 受体拮抗剂(曲妥珠单抗)可导致羊水过少和羊水过少序列征病例,临床表现为肺发育不全、骨骼异常和新生儿死亡。在动物生殖毒性研究中,在器官形成期对妊娠食蟹猴给予帕妥珠单抗,给予帕妥珠单抗可导致羊水过少、肾发育延迟以及胚胎-胎儿死亡(见【药理毒理】生殖毒性)。基于动物研究和作用机制,认为在妊娠时给予帕妥珠单抗对胎儿有潜在危害。妊娠期间应避免使用帕妥珠单抗,除非对母体的潜在获益大于对胎儿的潜在风险。
分娩
分娩过程中使用帕妥珠单抗的安全性尚未确立。
哺乳期
母乳分泌人IgG,其被婴儿吸收并导致伤害的可能性仍然未知。应考虑对母亲的获益及帕妥珠单抗的消除半衰期决定是否停止哺乳或帕妥珠单抗治疗(见【药代动力学】消除)。
尚未获得帕妥珠单抗是否进入人乳汁、对母乳喂养婴儿产生影响或对乳汁产生影响的相关信息。已发表数据显示,人乳汁中有出现人IgG,但未见其大量进入新生儿和婴儿体循环。因此,除了考虑母亲对本品的临床需求,以及本品或母亲基础疾病对母乳喂养婴儿的任何潜在不良影响外,还需要权衡哺乳对婴儿发育和健康的获益。还需要考虑帕妥珠单抗的消除半衰期和曲妥珠单抗的7个月洗脱期。
帕妥珠单抗用于18岁以下儿童和青少年的安全性和有效性尚未确定。
在CLEOPATRA、NEOSPHERE、TRYPHAENA、BERENICE、APHINITY研究中,接受帕妥珠单抗治疗的患者中有464例年龄≥65岁,47例年龄≥75岁。两个年龄组最常见的3~4级不良反应(≥10%)包括中性粒细胞减少症(≥65岁,22%;≥75岁,23%)、发热性中性粒细胞减少症(≥65岁,12%;≥75岁,13%)、腹泻(≥65岁,15%;≥75岁,17%)和贫血(≥75岁,15%)。
与<65岁患者相比,≥65岁患者中的以下所有级别不良事件发生率至少高出5%;食欲下降(高13%)、贫血(高7%)、体重减轻(高7%)、乏力(高7%)、味觉障碍(高7%)、周围神经病变和低镁血症(均高5%)。
在≥65岁患者与<65岁患者中未观察到有效性的整体差异。≥75岁患者数量过少,不能对此年龄组的有效性得出任何结论。
根据群体药代动力学分析结果,<65岁患者(n=306)与≥65岁患者(n=175)的帕妥珠单抗药代动力学特征无显著差异。

帕妥珠单抗……登录查看完整内容
24个月
含有帕妥珠单抗的输液的保质期
帕妥珠单抗不含抗菌防腐剂;因此,必须注意确保已制备溶液的无菌性。
帕妥珠单抗输注用溶液在含0.9%氯化钠注射液的非PVC聚烯烃袋中稀释,该稀释液应在使用前应储存于2°C~8°C(36°F~46°F)的温度下,最多24小时。已稀释的帕妥珠单抗可稳定长达24小时(最高30°C)。然而,由于已稀释的帕妥珠单抗不含防腐剂,该稀释液应冷藏储存(2°C~8°C)。
齐鲁制药有限公司
地址:山东省济南市工业北路243号
邮编:250100
省份/国家:山东省
电话:(0531)83126288/83126545
传真:(0531)83126688
主页:www.qilu-pharma.com
备注:原名:齐鲁制药厂
齐鲁制药有限公司
地址:山东省济南市工业北路243号
邮编:250100
省份/国家:山东省
电话:(0531)83126288/83126545
传真:(0531)83126688
主页:www.qilu-pharma.com
备注:原名:齐鲁制药厂

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
