捷恪卫 - 磷酸芦可替尼片
Ruxolitinib Phosphate Tablets
Novartis Pharma Stein AG
核准日期:2017年03月10日 | 修订日期:2023年06月14日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> Janus相关激酶(JAK)抑制剂
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 免疫抑制剂 >> 免疫抑制剂 >> Janus相关激酶(JAK)抑制剂
本品活性成份为磷酸芦可替尼。
化学名称:(R)-3-(4-(7H-吡咯并[2,3-d]嘧啶-4-基)-1H-吡唑-1-基)-3-环戊基丙腈磷酸盐
化学结构式:
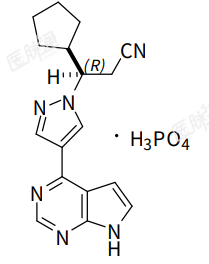
分子式:C17H18N6·H3PO4
分子量:404.36
本品辅料包括乳糖、微晶纤维素、羧甲淀粉钠、羟丙纤维素、聚维酮、胶态二氧化硅、硬脂酸镁。
1、骨髓纤维化
用于中危或高危的原发性骨髓纤维化(PMF)(亦称为慢性特发性骨髓纤维化)、真性红细胞增多症继发的骨髓纤维化(PPV-MF)或原发性血小板增多症继发的骨髓纤维化(PET-MF)的成年患者,治疗疾病相关脾肿大或疾病相关症状。
2、移植物抗宿主病
用于治疗对糖皮质激素或其他系统治疗应答不充分的 12 岁及以上急性移植物抗宿主病(急性 GVHD)患者。
(1) 5mg;(2) 15mg;(3) 20mg(以芦可替尼计)
只有具备抗肿瘤药物应用经验的医生,方可开始本品治疗。
在启动本品治疗之前,必须进行全血细胞计数检查,包括白细胞分类计数。
初次使用本品时应每周监测一次全血细胞计数,包括红细胞、血小板和白细胞分类计数,4 周后可每 2 至 4 周监测一次全血细胞计数,直到本品剂量达到稳定,然后可以根据临床需要进行监测(参见【注意事项】)。
给药剂量
起始剂量
骨髓纤维化
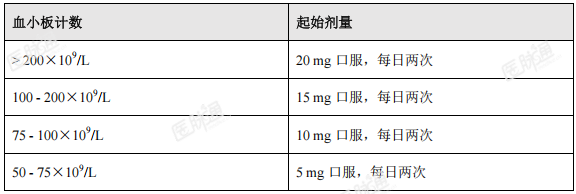
根据血小板计数确定本品治疗骨髓纤维化(MF)的推荐起始剂量,详见表 1:
表 1: 本品治疗骨髓纤维化的起始剂量
急性和慢性移植物抗宿主病
急性和慢性移植物抗宿主病患者的推荐起始剂量为每日两次,每次 10 mg,口服。可在继续使用糖皮质激素和/或钙调神经蛋白抑制剂(CNI)的基础上加用本品。
剂量调整
骨髓纤维化
针对开始治疗时血小板计数不低于 100×109/L 的骨髓纤维化患者的血液学毒性的剂量调整指南
治疗中断和重新给药
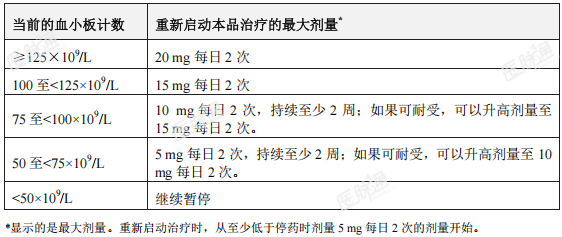
当血小板计数低于 50×109/L 或中性粒细胞绝对计数(ANC)低于 0.5×10⁹/L时,中断治疗。当血小板计数恢复至 50×109/L 以上且 ANC 恢复至 0.75×10⁹/L以上时,可重新给药。表 2 说明了中断之后重新开始本品治疗时可以给予的最大允许剂量。
表 2:骨髓纤维化:开始治疗时血小板计数不低于 100×109/L 的患者经因血小板减少中断之后重新开始本品治疗的最大起始剂量
在因 ANC 低于 0.5×10⁹/L 中断治疗之后,当 ANC 恢复至 0.75×10⁹/L 以上时,从比治疗中断的前一周给药最大剂量低 5mg 每日 2 次的剂量、或从 5mg 每日 1 次的剂量开始重新给药,以剂量高者为准。
减量
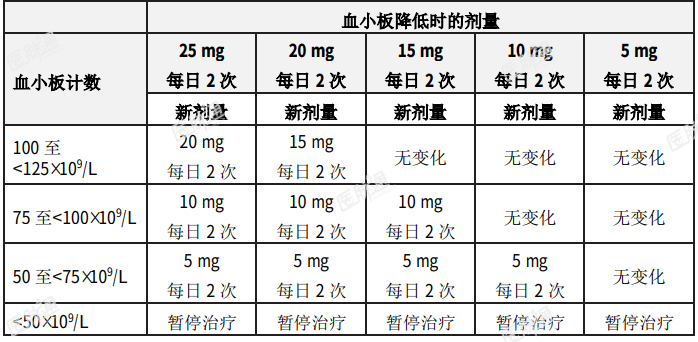
出现血小板计数降低时应当考虑按表 3 中所述进行减量,其目的在于避免因为血小板减少而中断治疗。
表 3:骨髓纤维化:开始治疗时血小板计数不低于 100×109/L 的患者血小板减少时的给药推荐
针对开始治疗时血小板计数不低于 100×109/L 的骨髓纤维化患者疗效不足时的剂量调整
如果疗效不足并且血小板和中性粒细胞计数都不低,可以以 5mg 每日 2 次的增量逐渐将剂量增加,直至最大剂量 25mg 每日 2 次。在治疗最初 4 周之内不应增加剂量,增加频率不得高于每 2 周 1 次。对满足下列所有条件的患者可以考虑增加剂量:
a. 与治疗前基线相比未能达到触诊的脾脏长度缩小 50%或经计算机断层扫描(CT)或核磁共振成像(MRI)测量的脾脏体积缩小 35%;
b. 第 4 周时血小板计数超过 125×109/L 并且血小板计数从未低于 100× 109/L;
c. ANC 水平超过 0.75×10⁹/L。
由于临床数据有限,采用 5mg 每日 2 次的剂量进行长期维持治疗并没有显示出效果,并且以此剂量长期使用应当仅限于获益超过潜在风险的患者。如果治疗 6 个月后没有出现脾脏缩小或症状改善,则终止本品治疗。
针对开始治疗时血小板计数为 50×109/L 至<100×109/L 的骨髓纤维化患者的血液学毒性的剂量调整
治疗中断和重新给药
当血小板计数低于 25×109/L 或 ANC 低于 0.5×10⁹/L 时,中断治疗。
当血小板计数恢复至 35×109/L 以上或 ANC 恢复至 0.75×10⁹/L 以上时,可重新给药。从比血小板计数低于 25×109/L 或者 ANC 低于 0.5×10⁹/L 导致中断药的前一周给药最大剂量低 5mg 每日 2 次的剂量、或从 5 mg 每日 1 次的剂量开始重新给药,以剂量高者为准。
减量
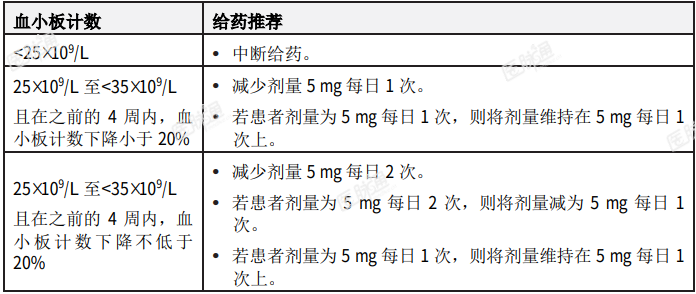
当血小板计数低于 35×109/L 时,按表 3 所述减少芦可替尼的剂量。
表 4: 骨髓纤维化:针对开始治疗时血小板计数为 50×109/L 至<100×109/L 的患者的血小板减少的剂量调整
针对起始血小板计数为 50×109/L 至<100×109/L 的骨髓纤维化患者的疗效不足的剂量调整
在治疗最初 4 周之内不得增加剂量,剂量增加频率不得高于每 2 周 1 次。
如果出现了骨髓纤维化患者的疗效不足,若满足以下所有条件,则可以以 5mg 每日 1 次的增量将剂量逐渐增加,直至最大剂量 10mg 每日 2 次:
a) 血小板计数仍维持在不低于 40×109/L,且
b) 在之前的 4 周内,血小板计数下降不超过 20%
c) ANC 大于 1×10⁹/L,且
d) 在之前的 4 周内,未因不良事件或血液学毒性导致减量或中断治疗。
超过 6 个月的持续治疗应限制在获益大于潜在风险的患者上。如果治疗 6 个月后没有出现脾脏缩小或症状改善,则终止本品治疗。
针对出血的剂量调整
若出血,则需中断治疗,无论目前的血小板计数如何。一旦出血事件缓解,如果导致出血的原因已被控制,可考虑以原剂量重新开始治疗。若出血事件缓解,但导致出血的原因仍存在,可考虑以略低的剂量重新开始本品治疗。
移植物抗宿主病(GVHD)
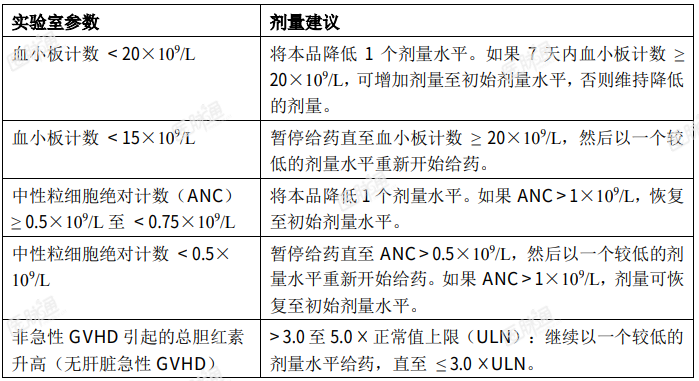
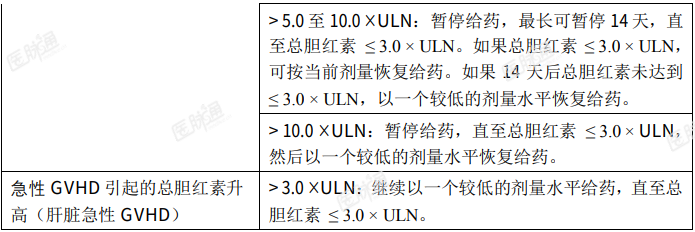
伴血小板减少症、中性粒细胞减少症或总胆红素升高的急性 GVHD 患者在接受包括生长因子、抗感染治疗和输血在内的标准支持治疗后,可能需要减少剂量和暂时中断治疗。建议降低 1 个剂量水平(10 mg 每日 2 次减少为 5 mg 每日 2 次或 5 mg 每日2 次减少为 5 mg 每日 1 次)。对于不能耐受本品 5 mg 每日 1 次剂量的患者,应中断治疗。详细的剂量建议参见表 5。
表 5:急性 GVHD:伴血小板减少、中性粒细胞减少或总胆红素升高的患者在芦可替尼治疗期间的剂量建议
与强效 CYP3A4 抑制剂或者氟康唑合并给药时的剂量调整
当本品与强效 CYP3A4 抑制剂或者 CYP2C9 和 CYP3A4 酶双重抑制剂(例如氟康唑)合并使用时,本品每日总剂量应当减少约 50%,每天给药两次或在无法达到每日两次给药时将给药频率减少为对应的每日一次剂量(参见【药物相互作用】)。
当本品与强效 CYP3A4 抑制剂或者 CYP2C9 和 CYP3A4 酶双重抑制剂合并使用时,建议增加血液学参数(例如,每周两次)以及与本品相关药物不良反应的临床症状和体征的监测频率。
特殊人群
肾损伤患者
对轻度或者中度肾损伤患者,无需额外调整剂量。
如果 MF 患者存在重度肾损伤(肌酐清除率小于 30ml/min),应该根据血小板计数,将推荐起始剂量减少大约 50%,每天给药两次。重度肾损伤的急性 GVHD患者的推荐起始剂量为 5 mg,每日 2 次。在本品治疗期间,应从安全性和疗效方面对患者进行密切监测。
有关患有终末期肾病(ESRD)、正在接受血液透析的患者,如何判断最佳给药方案方面的数据有限。基于此人群中的现有数据的药代动力学/药效动力学模拟表明,对于正在接受伴血液透析的 ESRD 的 MF 患者,起始剂量是单次给药 15mg-20mg,仅在血液透析当天完成透析后给药。如果患者的血小板计数在 100 ×109/L 和 200×109/L 之间,则单次给药剂量为 15mg,如果 MF 患者的血小板计数>200×109/L,则推荐单次给药剂量为 20mg 或每隔 12 小时给 10 mg(共给药 2 次)。后续给药(单次给药或每隔 12 小时给药 10 mg、共给药 2 次)是在每次透析周期内血液透析当天给药,每天一次。推荐剂量的根据是数据模拟,对于 ESRD 患者,应在密切监测个体患者的安全性和疗效之后才能进行任何剂量调整。对于腹膜透析或者连续静脉-静脉血液透析患者,尚缺乏给药方案相关数据(参见【临床药理】)。
目前尚无伴 ESRD 的 GVHD 患者的数据。
肝损伤患者
如果 MF 患者存在轻、中或重度的肝功能损伤(对应 Child-Pugh 分级 A、B和 C 级),应该根据血小板计数推荐的起始剂量将减少大约 50%,每天给药两次。应该根据安全性和疗效的密切监测结果,对后续给药剂量进行调整。诊断存在肝损伤的患者在接受本品治疗期间,应该进行全血细胞计数监测,包括白血细胞分类和计数,在开始使用本品治疗后前 6 周内至少每一至两周监测一次,如果之后患者的肝功能和血细胞计数达到稳定,则此后的监测可以根据临床情况而定。为了降低血细胞减少症的发生风险,可以调整本品的给药剂量。
对于轻度、中度或重度肝功能损害(与 GVHD 无关)的急性 GVHD 患者,芦可替尼的起始剂量应减少 50%(参见【临床药理】)。
对于 GVHD 肝脏受累且总胆红素增加至 > 3 × ULN 的患者,应更频繁地监测血细胞计数以确定毒性,并建议降低一个剂量水平。
治疗中止
骨髓纤维化
只要患者的获益仍然超过对其带来的风险,则可继续治疗。但是,如果自开始治疗至 6 个月后,脾脏体积没有缩小且症状没有改善,应该中止治疗。
对于已经出现一定程度临床改善的患者,如果出现脾脏与基线长度相比增大了 40%(大致相当于脾脏体积增加 25%),并且与疾病相关症状不再有实质性改善,建议应中止治疗。
移植物抗宿主病
对于有应答的患者且在终止糖皮质激素治疗后,可以考虑对本品逐步减量。建议每 2 个月减少 50%的剂量。如果在本品逐步减量期间或之后再次出现急性GVHD 的体征或症状,应考虑重新增加治疗剂量。
给药方法
本品为口服给药,可与食物同服或不与食物同服。
若漏服某次药物,患者不应补服该次药物,而是应该按照原定给药方案,按时服用下次药物。
安全性特征总结
由于临床试验的实施条件差异很大,因此一种药物临床试验中观察到的不良反应发生率不能直接与另一种药物临床试验中观察到的发生率直接比较,也可能无法反映临床实践中的发生率。
骨髓纤维化
本品在 MF 患者中的安全性已在 2 项 III 期研究(COMFORT-I 和 COMFORTII)中采用长期随访数据进行了评估,这些数据包括最初随机分配至本品治疗组的患者的数据(n = 301),以及经过对照治疗后交叉至本品治疗的患者的数据(n = 156)。中位暴露时间为 30.5 个月(范围:0.3-68.1 个月)。
最常见的不良反应是贫血(83.8%)和血小板减少症(80.5%)。
血液系统的不良反应(任何 CTCAE 分级)包括贫血(83.8%)、血小板减少症(80.5%)和中性粒细胞减少症(20.8%)。贫血、血小板减少症和中性粒细胞减少症具有剂量-效应相关性。
最常见的非血液系统药物不良反应是青肿(33.3%)、其他出血(包括鼻出血,手术后出血及血尿)(24.3%)和头晕(21.9%)。
最常见的非血液学实验室检查异常为丙氨酸氨基转移酶(ALT)升高(40.7%)、天冬氨酸氨基转移酶(AST)升高(31.5%)和高甘油三酯血症(25.2%)。未见 CTCAE 3 级或 4 级的高甘油三酯血症和 AST 升高,或 4 级 ALT 升高。
在接受本品治疗的患者中,有 30.0%因发生不良事件而停药(无论不良事件与治疗药物的因果关系如何)。
急性移植物抗宿主病
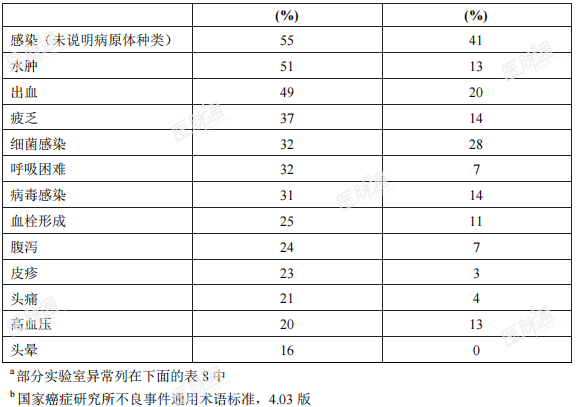
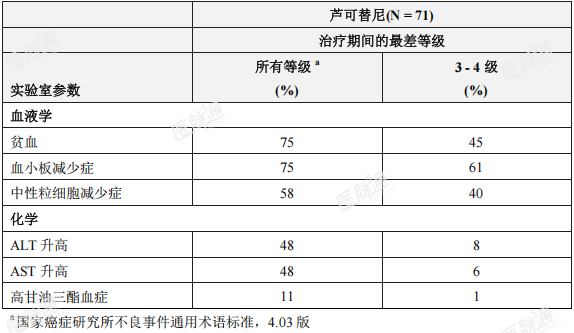
在一项Ⅱ期临床试验(REACH 1)中,71 名成人患者(年龄 18 - 73 岁)在激素联合或不联合免疫抑制剂治疗急性 GVHD 失败后接受了本品治疗。芦可替尼治疗的中位持续时间为 46 天(范围:4 - 382 天)。未出现致死性不良反应。31%的患者出现了导致停药的不良反应。最常见的导致停药的不良反应是感染(10%)。
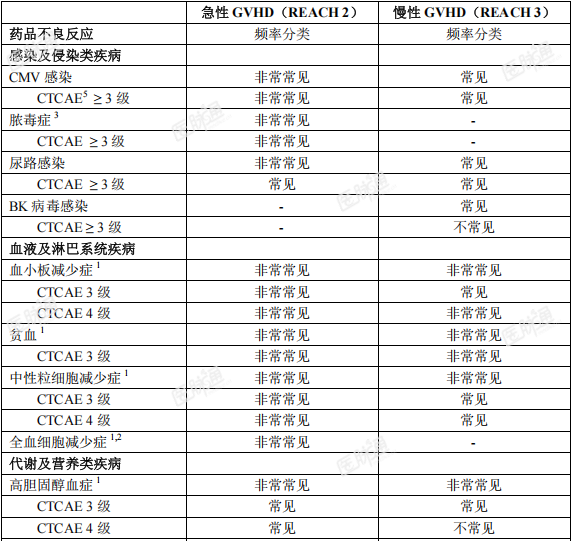
在另一项 III 期研究 REACH 2 中评价了芦可替尼在急性 GVHD 患者中的安全性,数据来源包括最初随机至芦可替尼治疗的患者(n=152)以及从最佳可用治疗(BAT)组交叉至芦可替尼治疗的患者(n=49)的数据。药品不良反应频率分类所依据的中位暴露时间为 8.9 周(范围为 0.3 至 66.1 周)。最常报告的总体药品不良反应为血小板减少症、贫血和中性粒细胞减少症。确定为药品不良反应的血液学实验室异常包括血小板减少症(85.2%)、贫血(75.0%)和中性粒细胞减少症(65.1%)。47.7%的患者报告了 3 级贫血(根据 CTCAE v4.03,4 级不适用)。分别有 31.3%和 47.7%的患者报告了 3 级和 4 级血小板减少症。三种最常见的非血液学药品不良反应为巨细胞病毒(CMV)感染(32.3%)、脓毒症(25.4%)和尿路感染(17.9%)。三种最常见的确定为药品不良反应的非血液学实验室异常为丙氨酸氨基转移酶升高(54.9%)、天门冬氨酸氨基转移酶升高(52.3%)和高胆固醇血症(49.2%)。大多数为 1 级和 2 级。在 29.4%的患者中观察到了因不良事件导致的治疗终止,无论其因果关系如何。
慢性移植物抗宿主病
在一项III期研究REACH3中评价了芦可替尼在慢性GVHD患者中的安全性,数据来源包括最初随机至芦可替尼治疗的患者(n = 165)以及从 BAT 交叉至芦可替尼治疗的患者(n = 61)。药品不良反应频率分类所依据的中位暴露时间为 41.4 周(范围为 0.7 至 127.3 周)。
最常报告的总体药品不良反应为贫血、高胆固醇血症和天门冬氨酸氨基转移酶升高。
确定为药品不良反应的血液学实验室异常包括贫血(68.6%)、血小板减少症(34.4%)和中性粒细胞减少症(36.2%)。14.8%的患者报告了 3 级贫血(根据 CTCAE v4.03,4 级不适用)。分别有 9.5%和 6.7%的患者报告了 3 级和 4 级中性粒细胞减少症。
三种最常见的非血液学药品不良反应为高血压(15.0%)、头痛(10.2%)和尿路感染(9.3%)。三种最常见的确定为药品不良反应的非血液学实验室异常为高胆固醇血症(52.3%)、天门冬氨酸氨基转移酶升高(52.2%)和丙氨酸氨基转移酶升高(43.1%)。大多数为 1 级和 2 级。
在 18.1%的患者中观察到了因不良事件导致的治疗终止,无论其与药物因果关系如何。
其它适应症
本品在其它适应症治疗中的安全性已在 2 项 III 期研究(RESPONSE 和 RESPONSE 2)中采用长期随访数据进行了评估,这些数据包括最初随机分配至本品治疗组的患者的数据(n = 184),以及经过对照治疗后交叉至本品治疗的患者的数据(n = 156)。中位暴露时间为 41.7 个月(范围:0.03 - 59.7 个月)。
最常见的不良反应为贫血(61.8%)和 ALT 升高(45.3%)。
血液系统中不良反应(任何 CTCAE 级别)包括贫血(61.8%)和血小板减少症(25.0%)。分别有 2.9%和 2.6%的患者报告 3 级和 4 级贫血或血小板减少症。
最常见的非血液系统药物不良反应是体重增加(20.3%)、头晕(19.4%)和头痛(17.9%)。
最常见的非血液系统实验室检查异常(任何 CTCAE 级别)是 ALT 升高(45.3%)、AST 升高(42.6%)和高胆固醇血症(34.7%)。大多数为 1 - 2 级,1例为 CTCAE 4 级“AST 升高”。
在接受本品治疗的患者中,19.4%因发生不良事件而停药(无论不良事件与治疗药物的因果关系如何)。
来自临床研究的药物不良反应列表总结
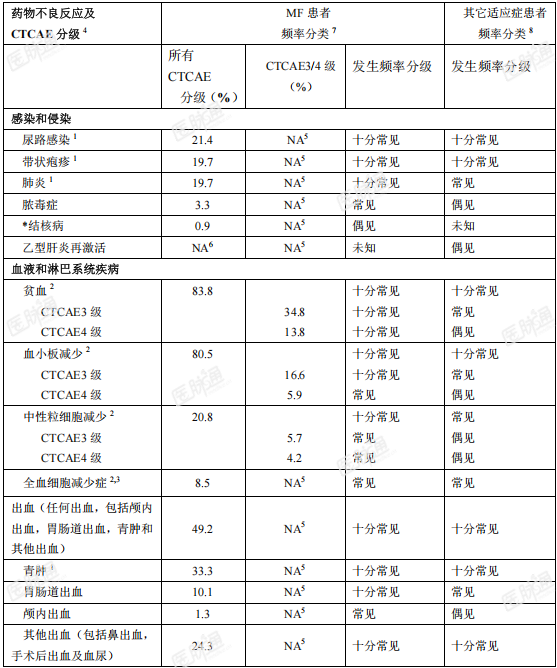
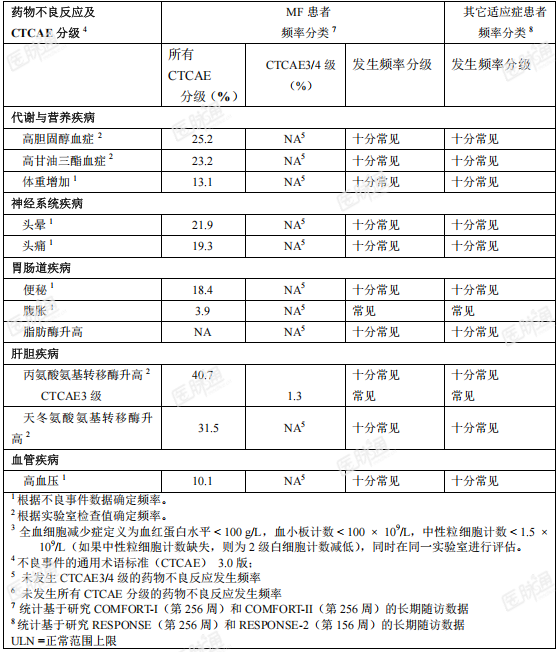
按照 MedDRA 系统器官分类,对来自临床研究的药物不良反应进行列表(表 5)。在每个系统器官类别中,药物不良反应按发生频率排列,最常见者位列第一。另外,根据以下惯例对每个药物不良反应的频率进行分类:十分常见(≥1/10);常见(≥1/100到<1/10);偶见(≥1/1,000到<1/100);罕见(≥1/10,000到<1/1,000);十分罕见(<1/10,000);未知(不能通过已有的数据估计)。
临床研究项目中,药物不良反应的严重程度是依据国立癌症研究所(NCI)的不良事件通用术语标准(CTCAE)3.0 版,根据定义,1 级=轻度,2 级=中度, 3 级=重度,4 级=危及生命或致残。
MF 和其它适应症:
表 6:在 III 期研究(COMFORT-I、COMFORT-II、RESPONSE、RESPONSE2)中报告的药物不良反应的频率分类 1)
在停药后,MF 患者可能会发生骨髓纤维化症状重现,如乏力、骨痛、发热、瘙痒、盗汗、有症状的脾肿大和体重减轻。在 MF 临床研究中,在停药后 7 天内,骨髓纤维化总症状评分逐渐回复至基线水平。
急性 GVHD 适应症:
下表显示了 REACH 1 研究中除实验室异常以外的其他不良反应。
表 7:急性 GVHD:开放性、单队列研究中 ≥ 15%患者发生的非血液学不良反应

REACH 1 研究中本品治疗期间出现的部分实验室异常列于下表。
表 8:急性 GVHD:开放性、单队列研究中相较于基线出现恶化的部分实验室异常
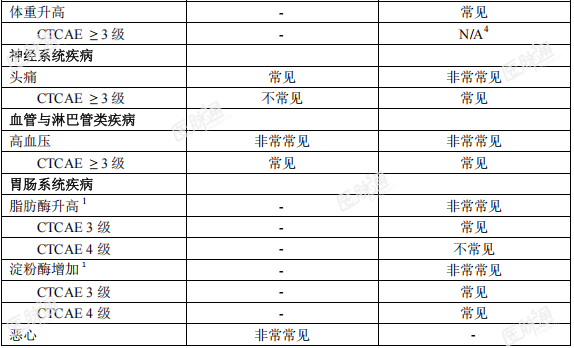
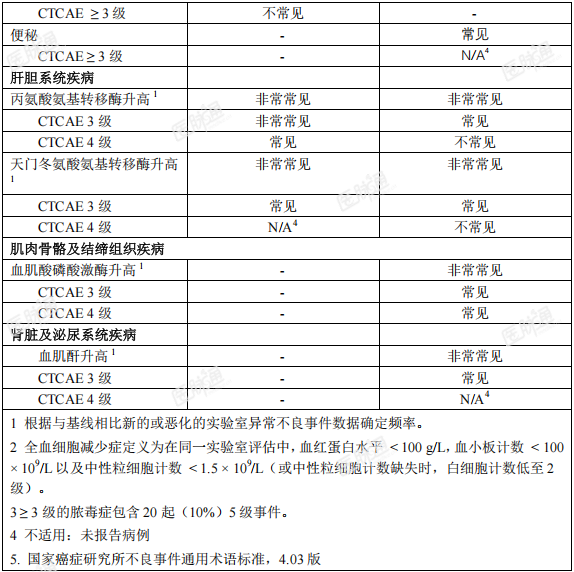
在Ⅲ期临床试验(REACH 2 及 REACH 3)中报告芦可替尼的不良反应列于下表。
表 9:在 GVHD 的 III 期研究中报告的药品不良反应
上市后经验
通过自发病例报告和文献,观察到本品上市后在其它适应症患者中被视为药物不良反应的结核病。由于自发报告的病例来自不确定的人群规模,因此无法可靠地估计其频率,因此将其归类为未知。
部分药物不良反应的描述
贫血
在 MF 的 III 期临床研究中,出现首例 CTCAE2 级或更高级别贫血的中位时间大约为 1.5 个月。1 名患者(0.3%)因为贫血停止了治疗。在接受本品治疗的患者中,血红蛋白平均值大约在治疗 8-12 周之后降至最低,大约比基线下降 15-20 g/L,之后逐渐恢复达到新的稳定状态,大约比基线低 10g/L。在治疗过程中进行了输血和未进行输血的患者中均观察到这一现象。在安慰剂对照的随机研究(COMFORT-I)中,接受本品治疗的患者和接受安慰剂治疗的患者中分别有 59.4% 和 37.1%在随机治疗过程中输注了红细胞悬液。在 COMFORT-II 研究中,输注浓缩红细胞的发生率在本品治疗组和现有最佳治疗组(BAT)中分别为 51.4%和 38.4%。
在急性和慢性 GVHD 的 III 期研究中,分别有 47.7%和 14.8%的患者报告了 CTCAE 3 级贫血。
在其它适应症的 RESPONSE 和 RESPONSE-2 研究中的随机阶段,其它适应症患者(40.8%)的贫血发生率低于 MF 患者(82.4%)。在其它适应症人群中,CTCAE 3 级和 4 级事件的发生率为 1.1%,而 MF 患者为 42.5%。
血小板减少
在 MF 的 III 期临床研究中,出现 3 级或 4 级血小板减少的患者中,发生事件的中位时间大约为 8 周。血小板减少在减少剂量或中断治疗后通常可逆。血小板恢复至超过 50×109/L 水平的中位时间为 14 天。在随机阶段,接受本品治疗的患者和接受对照治疗的患者中分别有 4.5%和 5.8%输注了血小板。接受本品治疗的患者和接受对照治疗的患者中分别有 0.7%和 0.9%因为血小板减少终止治疗。开始本品治疗之前血小板计数为 100×109/L 至 200×109/L 的患者与血小板计数超过 200×109/L 的患者相比,出现 3 级或 4 级血小板减少的发生频率更高(64.2% 对 35.4%)。
在急性 GVHD 的 III 期研究中,分别在 31.3%和 47.7%的患者中观察到了 3 级和 4 级血小板减少症。在慢性 GVHD 的 III 期研究中,3 级和 4 级血小板减少症比急性 GVHD 低(5.9%和 10.7%)。
在其它适应症的 RESPONSE 和 RESPONSE-2 研究中的随机阶段,其它适应症患者(16.8%)的血小板减少发生率低于 MF 患者(69.8%)。其它适应症患者(3.3%)出现重度(即 CTCAE 3 级和 4 级)血小板减少的频率低于 MF 患者(11.6%)。
中性粒细胞减少
在 MF 的 III 期临床研究中,出现 3 级或 4 级中性粒细胞减少的患者,发生事件的中位时间为 12 周。根据报告,在研究的随机阶段,由于中性粒细胞减少暂停给药或减少剂量的患者占 1.3%,由于中性粒细胞减少而终止治疗的患者占0.3%。
在急性 GVHD 的 III 期研究中,分别在 17.9%和 20.6%的患者中观察到了 3 级和 4 级中性粒细胞减少症。在慢性 GVHD 的 III 期研究中,3 级和 4 级中性粒细胞减少症比急性 GVHD 低(9.5%和 6.7%)。
在其它适应症的 RESPONSE 和 RESPONSE-2 研究中的随机阶段,其它适应症患者中有 3 名患者(1.6%)出现中性粒细胞减少,其中一名患者出现了CTCAE 4 级中性粒细胞减少。在长期随访期间,2 例患者报告了 CTCAE 4 级中性粒细胞减少症。
出血
在 MF 的 III 期关键性研究中,报告的出血事件(包括颅内出血和胃肠道出血、青肿及其他出血事件),在暴露于芦可替尼的患者中有 32.6%,在暴露于对照治疗(安慰剂或者现有最佳治疗)的患者中有 23.2%。接受本品治疗或者对照治疗患者发生 3-4 级事件的频率相似(4.7%与 3.1%)。在治疗期间,发生出血事件的大多数患者报告了青肿(65.3%)。与对照治疗的患者比较,青肿事件在使用本品治疗的患者中更为常见(21.3%对比 11.6%)。在暴露于本品的患者中,报告颅内出血者有 1%,在暴露于对照治疗的患者中有 0.9%。在暴露于本品的患者中,有 5.0%患者报告胃肠道出血,在暴露于对照治疗的患者中,报告胃肠道出血者 有 3.1%。13.3%的本品治疗患者和 10.3%的对照治疗患者报告了其它出血事件(所包括的事件例如鼻出血、手术后出血和血尿)。
在急性 GVHD III 期研究的对照治疗阶段,芦可替尼组和 BAT 组分别有 25.0% 和 22.0%的患者报告了出血事件。治疗组间出血事件的亚组大体相似:瘀伤事件(芦可替尼组 5.9%,BAT 组 6.7%)、胃肠道事件(9.2% vs 6.7%)和其他出血事件(13.2% vs 10.7%)。BAT 组有 0.7%的患者报告了颅内出血事件,而芦可替尼组无患者报告。
在慢性 GVHD III 期研究的对照治疗阶段,芦可替尼组和 BAT 组分别有 11.5% 和 14.6%的患者报告了出血事件。治疗组间出血事件的亚组大体相似:瘀伤事件(芦可替尼组 4.2%,BAT 组 2.5%)、胃肠道事件(1.2% vs 3.2%)和其他出血事件(6.7% vs 10.1%)。两组均未报告颅内出血事件。
在其他适应症患者的 III 期研究的对照治疗阶段,芦可替尼组有 16.8%的患者报告了出血事件(包括颅内出血和胃肠道出血、青肿及其他出血事件),而 RESPONSE 研究中的现有最佳治疗组有 15.3%的患者报告了出血事件,RESPONSE 2 研究中的现有最佳治疗组有 12.0%的患者报告了出血事件。其中,青肿事件在 10.3%的芦可替尼组患者中报告,而 RESPONSE 研究中的现有最佳治疗组有 8.1%的患者报告,RESPONSE 2 研究中的现有最佳治疗组有 2.7%的患者报告了青肿事件。芦可替尼组患者未报告颅内出血或胃肠道出血事件。1 名芦可替尼组患者出现了 3 级出血事件(手术后出血);未报告 4 级出血事件。芦可替尼组有 8.7%的患者报告了其他出血事件(包括鼻出血、手术后出血、牙龈出血),而 RESPONSE 研究中的现有最佳治疗组有 6.3%的患者报告,RESPONSE 2 研究中的现有最佳治疗组有 6.7%的患者报告了其他出血事件。
感染
在 MF 的 III 期关键性研究中,1.0%的患者报告了 3 级或者 4 级尿路感染,4.3%的患者报告了带状疱疹,1.0%的患者报告了结核。在 III 期临床研究中,3% 的患者报告了败血症。芦可替尼治疗患者的扩展随访未显示败血症的发生率随时间延长有上升的趋势。
在急性 GVHD III 期研究中,在对照治疗阶段,芦可替尼组有 9.9%(≥ 3 级, 3.3%)的患者报告了尿路感染,而 BAT 组为 10.7%(≥ 3 级,6.0%)。芦可替尼组有 28.3%(≥ 3 级,9.3%)的患者报告了 CMV 感染,而 BAT 组为 24.0%(≥ 3 级,10.0%)。芦可替尼组有 12.5%(≥ 3 级,11.1%)的患者报告了脓毒症事件, 而 BAT 组为 8.7%(≥ 3 级,6.0%)。仅芦可替尼组中 3 名患者报告了 BK 病毒感 染,有 1 起 3 级事件。在接受芦可替尼治疗的患者的扩展随访期间,17.9%(≥ 3 级,6.5%)的患者报告了尿路感染,32.3%(≥ 3 级,11.4%)的患者报告了 CMV感染。器官受累的 CMV 感染在极少数患者中可见;分别有 4 名、2 名和 1 名患者报告了不同级别的 CMV 结肠炎、CMV 肠炎和 CMV 胃肠感染。25.4%(≥ 3 级,21.9%)的患者报告了不同级别的脓毒症事件,包括感染性休克。
在慢性 GVHD III 期研究中,在对照治疗阶段,芦可替尼组有 8.5%(≥ 3 级,1.2%)的患者报告了尿路感染,而 BAT 组为 6.3%(≥ 3 级,1.3%)。芦可替尼组 有 5.5%(≥ 3 级,0.6%)的患者报告了 BK 病毒感染,而 BAT 组为 1.3%。芦可替尼组有 9.1%(≥ 3 级,1.8%)的患者报告了 CMV 感染,而 BAT 组为 10.8%(≥ 3 级,1.9%)。芦可替尼组有 2.4%(≥ 3 级,2.4%)的患者报告了脓毒症事件,而 BAT 组为 6.3%(≥ 3 级,5.7%)。在接受芦可替尼治疗的患者的扩展随访期间, 分别有 9.3%(≥ 3 级,1.3%)和 4.9%(≥ 3 级,0.4%)的患者报告了尿路感染和 BK 病毒感染。分别有 8.8%(≥ 3 级,1.3%)和 3.5%(≥ 3 级,3.5%)的患者报告了 CMV 感染和脓毒症事件。
在其它适应症关键研究的随机阶段,报告了 1 起(0.9%)CTCAE 3 级尿路感染事件,但未报告 4 级尿路感染事件。其它适应症患者的带状疱疹发生率略高 于 MF 患者(4.3%对 4.0%)。在其它适应症患者中,报告了 1 起 CTCAE 3 级疱疹后神经痛事件。
收缩压升高
在 MF 的 III 期关键性临床研究中,有 31.5%患者在至少 1 次访视时记录到收缩压比基线升高了 20 mmHg 或更多,而在对照治疗患者中为 19.5%。在 COMFORT-I(MF 患者)中,本品治疗组中收缩压相对于基线平均升高了 0-2 mmHg,安慰剂组则降低了 2-5 mmHg。在 COMFORT-II 中,芦可替尼治疗组和对照治疗组 MF 患者的收缩压平均值之间没有差异。
在其它适应症患者中,在关键研究的随机阶段,本品治疗组患者的平均收缩压升高了 0.65 mmHg,对比现有最佳治疗组患者的平均收缩压降低了 2 mmHg。
脂肪酶升高
在急性 GVHD III 期研究的对照治疗阶段,芦可替尼组有 19.7%的患者报告了新的或恶化的脂肪酶值,而 BAT 组为 12.5%;相应的 3 级(3.1% vs 5.1%)和 4 级(0% vs 0.8%)增幅相似。在接受芦可替尼治疗的患者的扩展随访期间,32.2% 的患者报告了脂肪酶值升高;分别有 8.7%和 2.2%的患者报告了 3 级和 4 级脂肪酶值升高。在慢性 GVHD III 期研究的对照治疗阶段,芦可替尼组有 32.1%的患者报告了新的或恶化的脂肪酶值,而 BAT 组为 23.5%;相应的 3 级(10.6% vs 6.2%) 和 4 级(0.6% vs 0%)增幅相似。在接受芦可替尼治疗的患者的扩展随访期间,35.9%的患者报告了脂肪酶值升高;分别有 9.5%和 0.4%的患者报告了 3 级和 4 级脂肪酶值升高。
儿科患者
共对 20 名年龄在 12 岁至 < 18 岁的 GVHD 患者进行了安全性分析:REACH 2 研究中 9 名患者(芦可替尼组 5 名,BAT 组 4 名)和 REACH 3 研究中 11 名患者(芦可替尼组 4 名,BAT 组 7 名)。基于在青少年和成人中观察到的相似暴露量,芦可替尼推荐剂量 10 mg 每日 2 次的安全性在频率和严重程度上是相似的。
老年患者
共对年龄 > 65 岁且接受芦可替尼治疗的 29 名 REACH 2 研究患者和 25 名 REACH 3 研究患者进行了安全性分析。总体而言,没有发现新的安全性问题,> 65 岁患者的安全性特征与 18 - 65 岁患者的安全性特征基本一致。
对活性成份或任何辅料过敏。
妊娠和哺乳。
本品的治疗……登录查看完整内容
孕妇
尚没有在妊娠女性中使用本品的数据。
大鼠和家兔于器官发生期给予芦可替尼,在母体毒性剂量下可见胚胎/胎仔发育毒性和胎仔毒性(参见【药理毒理】)。
对于人体的潜在风险未知。出于谨慎考虑,禁忌在妊娠期间使用磷酸芦可替尼(参见【禁忌】)。在使用本品治疗期间,育龄女性应该采取有效的避孕手段(可使妊娠率< 1%的方法)。如果在使用本品治疗期间发生妊娠,必须对个体进行风险/获益评估,并充分告知有关药物对胎儿的潜在风险(参见【药理毒理】)。
哺乳期妇女
正在哺乳女性不得使用本品(参见【禁忌】),因此当治疗开始时,应该停止母乳喂养。尚不清楚芦可替尼和/或其代谢物是否会分泌到人乳中。不能排除药物对母乳喂养儿童的风险。在哺乳期大鼠中,芦可替尼和/或其代谢产物可以分泌至乳汁中(参见【药理毒理】)。
生育力
尚没有芦可替尼对人类生育力影响的相关数据。在动物研究中,没有观察到对生育力有影响。
骨髓纤维化
本品在 18 岁年龄以下儿童中使用的安全性和疗效尚未明确。
急性移植物抗宿主病
在急性 GVHD 儿科患者(12 岁及以上)中,本品的安全性和疗效得到了来自随机 III 期研究 REACH2 的证据支持。12 岁及以上的急性 GVHD 儿科患者的剂量与成人相同。本品在 12 岁以下患者中的安全性和疗效尚未确立。
对于老年患者(≥65 岁)无需额外调整剂量。

36 个月
Novartis Pharma Stein AG
地址:生产地址:Schaffhauserstrasse, 4332 Stein, Switzerland联系单位:北京诺华制药有限公司 联系地址:北京市昌平区永安路31号
邮编:102200
电话:400 621 3132800 810 1555(仅供座机拨打)
传真:010 6505 7099
主页:www.novartis.com.cn

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
