凯素 - 注射用紫杉醇(白蛋白结合型)
Paclitaxel for Injection (Albumin Bound)
Abraxis BioScience, Inc.
核准日期:2008年06月30日 | 修订日期:2026年07月07日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 植物生物碱和其它天然药物 >> 紫杉生物碱类
每瓶含紫杉醇 100mg 及人血白蛋白约 900mg。紫杉醇是本品活性成分,人血白蛋白起分散、稳定和运载主药作用。
紫杉醇的化学名称:5β, 20-环氧-1,2α, 4,7β,10β, 13α-六羟基紫杉烷-11-烯-9-酮-4,10-二乙酸酯-2-苯甲酸酯-13-(2R,3S)-N-苯甲酰-3-苯基异丝氨酸酯。
紫杉醇的化学结构式:
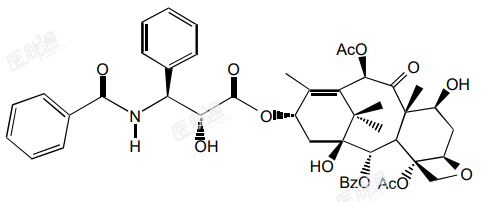
分子式:C47H51NO14
分子量:853.91
转移性乳腺癌
适用于治疗联合化疗失败的转移性乳腺癌或辅助化疗后 6 个月内复发的乳腺癌。除非有临床禁忌症,既往化疗中应包括一种蒽环类抗癌药。
胰腺癌
适用于联合吉西他滨作为转移性胰腺癌的一线治疗。
100mg
转移性乳腺癌
对联合化疗失败的转移性乳腺癌或辅助化疗后复发的乳腺癌患者,建议使用剂量 260mg/m2,静脉滴注 30 分钟,每 3 周给药一次。
胰腺癌
推荐剂量为 125 mg/m2 静脉滴注 30~40 分钟,随后立即给予吉西他滨1000mg/m2 静脉滴注 30~40 分钟,每周期的第 1、8 和 15 天给药,每 28 天为一个治疗周期。
降低剂量/暂停使用:
转移性乳腺癌
治疗期间如患者出现重度中性粒细胞减少(ANC<500/mm3 持续 1 周或 1 周以上)或出现重度感觉神经毒性则应将后续疗程的剂量减到 220mg/m2。如再次出现上述重度中性粒细胞减少或重度感觉神经毒性则应再将随后的剂量进一步减到 180mg/m2。对于出现 3 级感觉神经毒性的患者应暂停给药,待神经毒性恢复至≤2 级后方可继续治疗,并需要在后续治疗时降低剂量。
胰腺癌
胰腺癌患者的剂量减少参见表 1,同时参照表 2 和表 3。
表 1:胰腺癌患者的剂量减少标准
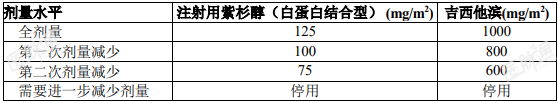
胰腺癌患者因中性细胞减少症和/或血小板减少症在治疗周期开始或期间的推荐剂量调整参见表 2。
表 2:胰腺癌患者在疗程开始时或疗程中因中性粒细胞减少症和/或血小板减少症需要减量和调整剂量的推荐标准
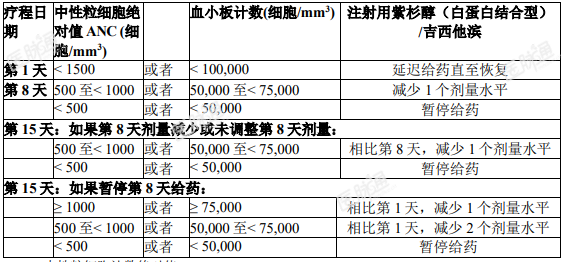
ANC =中性粒细胞计数绝对值
胰腺癌患者因其他药物不良反应推荐的剂量调整参见表 3。
表 3:胰腺癌患者因其他药物不良反应导致的剂量调整
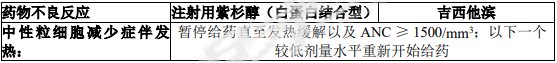
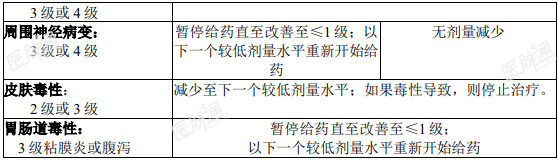
ANC =中性粒细胞计数绝对值
特殊人群的用法用量
肝功能异常:
·不论哪种适应症,无需对轻度肝功能异常患者(总胆红素大于正常值的上限(ULN)并小于或等于1.5×ULN,且天冬氨酸氨基转移酶[AST]小于或等于10×ULN)进行剂量调整,与肝功能正常的患者使用相同剂量。
·对于治疗中度至重度肝功能异常(总胆红素>1.5至≤5×ULN以及AST ≤10 xULN)的转移性乳腺癌患者,推荐降低剂量。
o 如果患者可以耐受后续至少2个周期的治疗,减低的剂量或许可以增加至肝功能正常的乳腺癌患者的使用剂量。
·有中度至重度肝损伤的转移性胰腺癌患者不得使用本品。
·对于总胆红素> 5 x ULN 或 AST > 10 x ULN的患者不得使用本品。
推荐初始剂量调整见表4。
表4:肝功能异常患者的推荐初始剂量
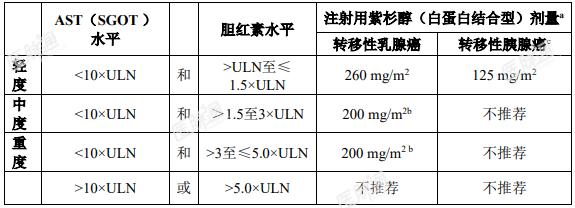
a 推荐剂量仅针对第一个周期。后续周期的剂量调整需求应参考个体耐受程度。
b 若患者可以耐受两个周期的减低剂量化疗,则考虑在后续的疗程中将转移性乳腺癌患者的剂量增加至260 mg/m2。
C 胆红素水平高于正常值上限的患者排除在胰腺癌临床试验之外。
肾功能异常:对轻度至中度肾功能异常(肌酐清除率估算值≥30 ml/min 至<90ml/min)的患者无需进行本品初始剂量调整。对重度肾功能异常或终末期肾病(肌酐清除率估算值<30 ml/min)的患者,尚无充分的数据支持推荐用药剂量(见【药代动力学】)。在随机对照试验中,排除了血肌酐>2mg/dL 的患者。
老年用药:
对于 65 岁及以上患者,除适用于所有患者的剂量调整外,不建议进一步降低剂量。目前已获得的数据见【老年用药】
儿童用药:
尚未确定 0-17 岁儿童和青少年中本品用药的安全性和有效性。目前已获得的数据见【儿童用药】,但无相关给药剂量推荐。
无本品治疗儿童人群中转移性乳腺癌或胰腺癌相关用药经验。
药物配制和给药注意事项:本品是一种细胞毒类抗癌药物,与其他有潜在毒性的紫杉醇类化合物一样,应小心处理,建议戴手套进行操作。如皮肤接触到本品(冻干粉或已溶解的悬浮液),应立即用肥皂和水彻底冲洗。局部接触后的症状可能包括刺痛、烧灼感和红肿。如粘膜接触了本品,应用流动水彻底冲洗。
建议在静脉滴注过程中,对注射部位密切观察,警惕任何可能出现的血管渗漏现象。按照要求,应将滴注时间控制在 30 分钟,以减少与滴注相关的局部反应。(见【注意事项】)
预处理:本品给药前不需给予患者抗过敏药预处理。既往使用本品发生超敏反应的患者可能需要预处理。使用本品发生严重超敏反应的患者不应再次使用本品。
静脉滴注前药物配制:本品在分散溶解前是一种无菌冻干块状物或粉末,为避免发生错误,在分散溶解前请仔细阅读以下药物配制指导:
1. 在无菌操作下,每瓶用 0.9%氯化钠注射液 20ml 分散溶解。
2. 用无菌注射器将 0.9%氯化钠注射液 20ml沿瓶内壁缓慢注入,时间不应少于 1 分钟。
3. 请勿将 0.9%氯化钠注射液直接注射到冻干块/粉上,以免形成泡沫。
4. 注入完成后,让药瓶静置至少 5 分钟,以保证冻干块/粉完全浸透。
5. 轻轻地摇动药瓶或缓慢地将药瓶上下倒置至少 2 分钟,让瓶内所有冻干块/粉完全分散溶解,避免形成泡沫。
6. 如产生泡沫,静止放置 15 分钟,直到泡沫消退。
分散溶解后每毫升悬浮液含 5mg 紫杉醇。
准确计算每位患者总给药容积,并缓慢地从瓶中的本品复溶混悬液中抽取所需的给药体积至注射器中:
总给药容积(ml)=总剂量(mg)÷ 5(mg/ml)
分散溶解后瓶内溶液应为乳白色、无可见颗粒的匀质液体。如能观察到颗粒物则应再次轻轻地将药瓶上下倒置,以确保滴注前完全分散溶解,无可见颗粒物。如发现沉淀则应将药液丢弃。
按计算的给药容积准确抽取所需的悬浮液注入到新的、无菌聚氯乙烯(PVC)或非 PVC 输液袋中进行静脉滴注。
本品在配制及滴注中不必使用特殊的不含二-(2-乙基已基)邻苯二甲酸酯(DEHP)的输液装置。使用含有硅油作为润滑剂的医疗装置(即注射器和输液袋)复溶和注射本品时可能导致药液有蛋白析出。
在给药前目测检查静脉输液(IV)袋中的本品复溶混悬液。若观察到析出蛋白,将复溶后的本品混悬液经 15 μm 滤器过滤。不可使用孔径小于 15 μm 的滤器。
任何经血管使用的药物,在溶液及容器可观察的条件下,使用前都应以肉眼仔细检查溶液中有无可见颗粒物和颜色改变。
稳定性:本品原包装未开瓶在 20℃~30℃温度范围内储存到标签上所注明的日期之前是稳定的。冰冻或冷藏都不会对产品的稳定性造成不良影响。
分散溶解后瓶中悬浮液的稳定性:本品分散溶解后应立刻使用,但如有需要而未能立即使用时,将含悬浮液的药瓶放回原包装中以避免光照并放在2°C~8°C 冰箱内,最长可保存 8 小时。
分散溶解后输液袋中悬浮液的稳定性:按要求配制的悬浮液从药瓶中转移到输液袋后应立即使用。在室温(20°C~25°C)和室内光照条件下输液袋中悬浮液可保存 8 小时。
丢弃任何未用完的药液。
由于开展临床试验的条件差异很大,试验中所观察到的药物不良反应发生率不能与其他药物的临床试验中所见的不良反应发生率直接比较,并且可能无法反映实际治疗中的不良反应发生率。
单独使用本品治疗转移性乳腺癌的最常见的不良反应(≥20%)为脱发、中性粒细胞减少、感觉神经毒性、心电图异常、疲乏/乏力、肌肉痛/关节痛、AST水平升高、碱性磷酸酶水平升高、贫血、恶心、感染和腹泻。
在一项本品联合吉西他滨治疗胰腺癌的随机开放性试验中,本品最常见(≥ 20%)和选定(发生率高≥ 5%)的不良反应为中性粒细胞减少症、疲乏、周围神经病变、恶心、脱发、外周水肿、腹泻、发热、呕吐、食欲下降、皮疹和脱水。本品最常见的严重不良反应(发生率高≥ 1%)为发热(6%)、脱水(5%)、肺炎(4%)和呕吐(4%)。导致永久停用本品的最常见不良反应为周围神经病变(8%)、疲乏(4%)和血小板减少症(2%)。导致使用本品剂量减少的最常见不良反应为中性粒细胞减少症(10%)和周围神经病变(6%)。导致本品给药中断或延迟的最常见不良反应为中性粒细胞减少症(16%)、血小板减少症(12%)、疲乏(8%)、周围神经病变(15%)、贫血(5%)和腹泻(5%)。
1.转移性乳腺癌临床试验的安全性总结
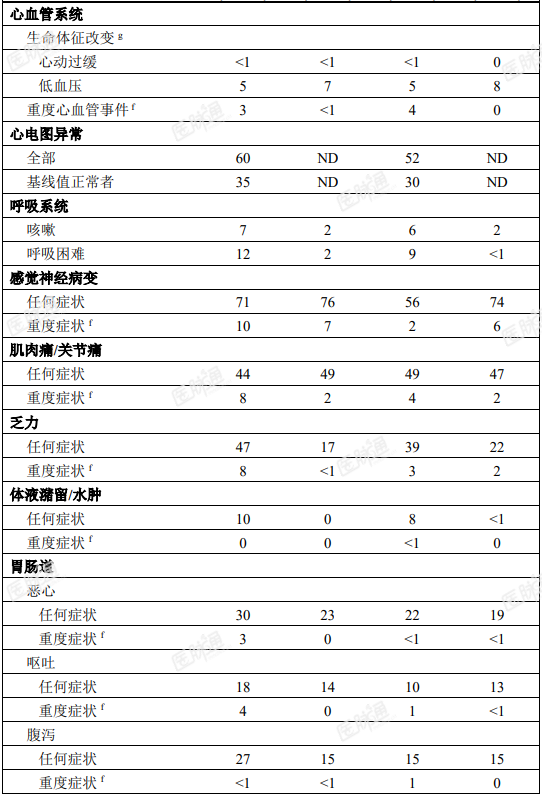
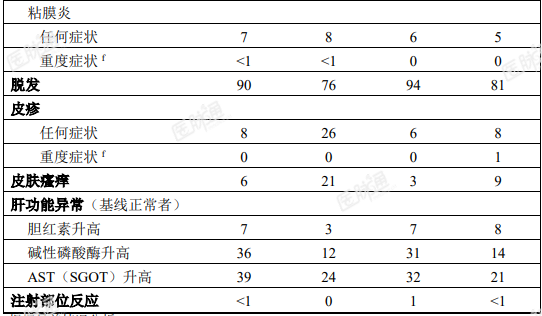
在欧美及中国的转移性乳腺癌患者使用本品或紫杉醇注射液的随机对照临床试验中发生的重要不良事件见表 5。
表 5:每三周给药随机对照临床试验中的重要不良事件发生率 a
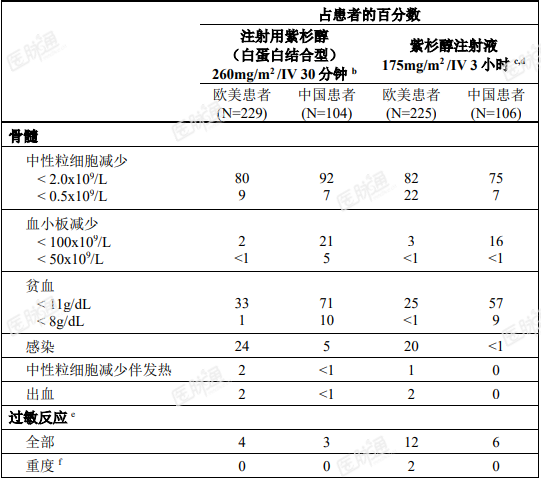
a: 根据最差情况分析
b: 注射用紫杉醇(白蛋白结合型)260mg/m2 /静脉 30 分钟给药
c: 紫杉醇注射液 175mg/m2 /静脉 3 小时给药
d: 紫杉醇注射液组给药前使用抗过敏预处理
e: 包括给药当日发生与治疗相关的过敏反应,如面部潮红、呼吸困难、胸痛、低血压、皮疹
f: 至少 3 级的重度不良事件
g: 在给药期间
ND: 无资料
全身各系统出现的不良事件:
血液学:本品临床试验中报告了贫血、骨髓抑制、血小板减少、中性粒细胞减少和中性粒细胞减少伴发热。中性粒细胞减少与给药剂量相关且可恢复至正常。在转移性乳腺癌患者的随机临床试验中,注射用紫杉醇(白蛋白结合型)组给药剂量为 260mg/m2,每 3 周给药一次;紫杉醇注射液组给药剂量为175mg/m2,每 3 周给药一次。欧美患者本品治疗后中性粒细胞计数低于500/mm3(4 级)发生率为 9%,紫杉醇注射液组治疗后 4 级中性粒细胞减少发生率为 22%。中国患者本品治疗后及紫杉醇注射液治疗后 4 级中性粒细胞减少发生率均为 7%。
感染:念珠菌感染、注射部位感染、口腔念珠菌感染、呼吸道感染和肺炎是最常见的感染并发症。<1% 患者出现败血症和中性粒细胞减少性败血症。
过敏反应:本品临床试验中曾报告过敏反应。在欧美患者进行的随机对照临床试验中,本品给药当天有患者出现 1 级或 2 级过敏反应,表现为呼吸困难(发生率 1%),皮肤潮红、低血压、胸痛和心律不齐(发生率均<1%)。在中国进行的随机对照临床试验中,3%患者在本品给药当天出现 1 级或 2 级皮肤反应,表现为皮肤瘙痒、皮疹。尚无对紫杉醇或人血白蛋白有过敏史的患者使用本品的研究资料。
心血管系统:临床试验中曾报告心律失常、心动过缓、心跳骤停、充血性心力衰竭、水肿、左心室功能不全、室上性心动过速、心动过速、潮红、低血压、高血压和房室传导阻滞。在欧美转移性乳腺癌患者的随机对照临床试验中,5%患者在 30 分钟给药期间出现血压下降,<1%患者出现心动过缓。在中国患者中有 7%患者在给药过程中出现血压下降,<1%患者出现心动过缓。这些生命体征的改变通常无症状,既不需要特殊处理,也不需要终止治疗。
在欧美患者中,约 3%患者在随机试验中出现和本品单药治疗可能相关的重度心血管不良事件,包括心肌缺血/梗死、胸痛、心脏骤停、室上性心动过速、水肿、血栓、肺血栓栓塞、肺梗塞和高血压。脑血管意外(中风)和短暂性脑缺血发作亦曾有报告。中国患者本品治疗后出现重度心血管事件者<1%。
欧美患者治疗前心电图异常者常见。治疗期间的心电图异常通常无症状,与给药剂量无关,不需药物处理。全部患者中观察到的心电图异常占 60%。治疗前心电图正常的患者中,有 35%在治疗期间出现心电图异常。最常报告的心电图改变为非特异性除极化异常、窦性心动过缓和窦性心动过速。在本品单药治疗转移性乳腺癌的临床试验中,罕见报告房室传导阻滞的事件。
呼吸系统:临床试验中曾报告咳嗽、呼吸困难、间质性肺炎、胸腔积液、肺栓塞、肺血栓栓塞和放射性肺炎。在欧美转移性乳腺癌患者随机对照临床试验中,报告出现呼吸困难者占 12%、咳嗽者占 7%、发生气胸 <1%。在中国转移性乳腺癌患者的随机对照临床试验中,本品治疗后有 2% 患者出现咳嗽或呼吸困难。
神经系统:临床试验中曾报告感觉神经病变和周围神经病变。感觉神经病变的发生频率与累积给药剂量呈正相关。由于感觉神经毒性而终止治疗的病例占全部患者的 3%(7/229)。在 24 例(10%)出现 3 级外周神经毒性患者中,14例在 22 天(中位数)后症状改善,其中 10 例患者降低剂量后继续治疗,2 例退出治疗。在 10 例未有记录症状改善的患者中,4 例因周围神经病变而终止治疗。
在中国进行的转移性乳腺癌随机对照临床试验中,注射用紫杉醇(白蛋白结合型)组有 76%患者出现感觉神经毒性,其中 7%(7/104)为 3 级。接受紫杉醇注射液的对照组患者中,有 74%患者出现感觉神经毒性, 其中 6%为 3级。注射用紫杉醇(白蛋白结合型)组出现 3 级感觉神经毒性的 7 例患者症状缓解时间为 8~33 天,其中 1 例患者由于感觉神经毒性退出治疗,4 例患者减量后继续治疗。
在欧美患者及中国患者中均未发现 4 级感觉神经毒性。在欧美的对照试验两治疗组中,各仅有 1 例 2 级运动神经毒性报告。
眼/眼睛疾患和视觉障碍:本品临床试验中报告了视力模糊、结膜炎、流泪增多、角膜炎和眼/视觉障碍。在欧美患者进行的临床研究中,眼/视觉不良反应占全部患者(N = 366)的 13%,重度占 1%,症状包括角膜炎和视力模糊,这些出现重度不良反应的患者接受了超出临床推荐剂量的治疗(300mg/m2 或375mg/m2的患者),而这类不良反应通常是可逆的。
在中国转移性乳腺癌患者进行的本品 I 期临床研究中,1 例接受 350mg/m2剂量的患者治疗后出现一过性 3 级视力模糊/复视;在中国转移性乳腺癌患者随机对照临床试验中,4 例(4%)患者报告出现轻度视力模糊,症状表现均为一过性,可自愈。
肌肉痛/关节痛:本品临床试验中曾报告关节痛、肌肉骨骼痛和肌肉痛。通常为一过性,在给药后 2~3 天出现,几天后可恢复。
皮肤反应:本品临床试验中曾报告脱发、泛发皮疹、指甲改变、指甲色素沉着/变色和瘙痒。在欧美及中国的随机对照临床试验中,本品治疗后有 8%欧美患者及 26%中国患者报告出现皮疹;6%欧美患者及 21%中国患者出现皮肤瘙痒。皮肤症状多在开始的几个周期用药后 2~3 天出现,通常在数天后自行缓解或仅需对症处理。
肝功能:本品临床试验中曾报告碱性磷酸酶升高、天冬氨酸氨基转移酶升高和胆红素升高。
在随机临床试验中,本品治疗组中14%的患者以及紫杉醇注射液组中10%的患者报告了3或4级的谷氨酰转肽酶(GGT)水平升高。
肾功能:本品临床试验中曾报告肌酐升高。本品治疗后有 11%的欧美患者出现肌酐升高(1%为重度)。<1%中国患者给药后出现轻度肌酐升高。未出现由于肾毒性而导致终止治疗、减低剂量或推迟给药。
胃肠道:本品临床试验中曾报告恶心/呕吐、腹泻和口腔粘膜炎。
其他临床事件:本品临床试验中还曾报告脱水、体液潴留的代谢/营养不良反应、乏力、胸痛、水肿、疲乏、注射部位反应、嗜睡、发热和全身不适。在随机试验中,约 10%欧美患者经本品治疗后出现水肿,没有重度水肿的报告。中国患者中则未见任何水肿病例的报告。
2. 胰腺癌临床试验的安全性总结
在一项多中心、多国家、随机、对照、开放性试验中,评估了接受本品+吉西他滨作为一线治疗转移性胰腺癌的 421 名患者和接受吉西他滨一线治疗转移性胰腺癌的 402 名患者的不良反应。本品/吉西他滨组患者接受治疗的中位持续时间为 3.9 个月,吉西他滨组患者接受治疗的中位持续时间为 2.8 个月。对于治疗人群,本品/吉西他滨组和吉西他滨组中吉西他滨的中位相对剂量强度分别为75%和 85%。本品的中位相对剂量强度为 81%。
表 6 提供了实验室检测到的本品+吉西他滨治疗患者中 1-4 级(≥ 5%)或 3-4 级(≥ 2%)不良反应的发生频率和严重程度。
表 6:选定的血液学实验室检测到的注射用紫杉醇(白蛋白结合型)/吉西他滨组发生率较高(1-4 级事件≥ 5%或 3-4 级事件≥ 2%)血液学异常
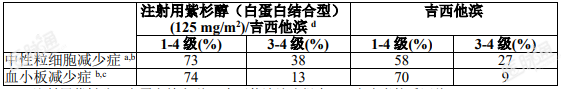
a 注射用紫杉醇(白蛋白结合型)/吉西他滨治疗组中 405 名患者接受评估。
b 吉西他滨治疗组中 388 名患者接受评估。
c 注射用紫杉醇(白蛋白结合型)/吉西他滨治疗组中 404 名患者接受评估。
d 注射用紫杉醇(白蛋白结合型)/吉西他滨组 26%的患者接受了中性粒细胞生长因子的治疗。
表 7提供了本品+吉西他滨治疗组与吉西他滨组相比,不论等级毒性反应差异≥ 5%或 3 级或 3 级以上毒性反应差异≥ 2%的不良反应的发生频率和严重程度。
表 7:注射用紫杉醇(白蛋白结合型)/吉西他滨组发生率较高的不良反应(所有等级毒性≥5%或 3 级或以上毒性≥2%)
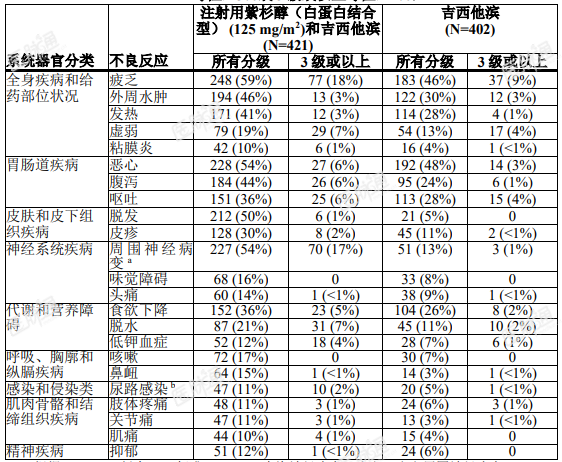
a 根据 MedDRA 版本 15.0 标准 MedDRA 查询神经病变(广义)定义周围神经病变。
b 尿路感染包括以下首选术语:尿路感染、膀胱炎、尿脓毒症、细菌性尿路感染和肠球菌尿路感染。
接受本品/吉西他滨的胰腺癌患者中< 10%报告的其他临床相关不良反应包括:
感染和侵染:口腔念珠菌病、肺炎
血管疾病:高血压
心脏疾病:心动过速、充血性心力衰竭
眼部疾病:囊状黄斑水肿
周围神经病变
吉西他滨单药治疗组和本品/吉西他滨治疗组中出现 3 级周围神经病变的患者比例分别为 1%和 17%;没有患者出现 4 级周围神经病变。注射用紫杉醇(白蛋白结合型)组首次发生 3级周围神经病变的中位时间为 140天。暂停本品后,3 级周围神经病变改善至≤1 级的中位时间为 29 天。出现 3 级周围神经病变的患者中,44%以减少的剂量重新开始使用本品。
脓毒症
吉西他滨单药治疗组和本品/吉西他滨治疗组中发生脓毒血症的患者比例分别为 2%和 5%。有和无中性粒细胞减少症的患者均有脓毒症发生。脓毒症的风险因素包括胆道梗阻或存在胆道支架。
肺炎
吉西他滨单药治疗组和本品/吉西他滨治疗组中发生肺炎的患者比例分别为1%和 4%。注射用紫杉醇(白蛋白结合型)组 17 名肺炎患者中有 2 名死亡。
在中国开展的临床试验(PA NC-001)中评估接受本品联合吉西他滨 一线治疗 83 名中国转移性胰腺癌患者的安全性数据与已知注射用紫杉醇(白蛋白结合型)和吉西他滨安全性特征总体一致。见【临床试验】
3.本品及其它紫杉醇制剂的上市后安全性总结
除特别说明外,以下内容均指本品批准上市后出现的不良反应。由于这些不良反应为自发性报告,其报告来源的群体数量不明,因此无法可靠地推测这些不良反应的发生率或确定与药物暴露之间的因果关系。部分情况下,接受紫杉醇注射液时所见到的重度不良事件也可能出现于接受本品治疗的患者中。
血液学:本品用药后有全血细胞减少的报告。
过敏反应:本品用药后有重度甚至致命的过敏反应报告。尚无对紫杉醇或人血白蛋白有过敏史的患者使用本品的研究资料。上市后安全性报告中,本品联合其他紫杉烷类药物后有交叉过敏反应的报告。
心血管系统:本品用药后有充血性心力衰竭、左心室功能障碍和房室传导阻滞的报告。这些病例大部分既往使用过心脏毒性药物,如蒽环类药物,或有基础心脏病史。
呼吸系统:接受本品治疗的患者有肺炎、间质性肺炎和肺栓塞的报告,接受同步放疗的患者有放射性肺炎的报告。对紫杉醇注射液安全性的持续监测过程中收到过肺纤维化的报告,可能也会见于本品的治疗。
神经系统:有报告颅神经麻痹、声带麻痹,以及自主神经病变导致的麻痹性肠梗阻。
视觉障碍:文献报道紫杉醇注射液导致视觉诱发电位异常,提示药物可造成视神经持续性损伤。此异常也可能见于本品的治疗。
已报告了接受本品以及其他紫杉烷类药物治疗的患者治疗期间发生囊样黄斑水肿(CME)导致的视力敏锐度减退。CME有望在停止治疗后恢复。
肝功能:紫杉醇注射液安全性持续监测过程中收到肝脏坏死和肝性脑病致死的报告,同样可能见于本品的治疗。
胃肠道:本品治疗后有肠梗阻、肠穿孔、胰腺炎和缺血性结肠炎的报告。有报道表明,患者使用紫杉醇注射液单药治疗或联合化疗,即使同时辅用GCSF,也可出现因中性粒细胞减少引起的小肠结肠炎(盲肠炎)。
注射部位反应:有出现本品渗漏的报告。考虑到可能出现的药液渗漏,建议在给药过程中密切观察注射部位的反应。
紫杉醇注射液安全性持续监测中,曾有如静脉炎、蜂窝织炎、皮肤硬结、表皮坏死和纤维化的重度不良事件报告。注射部位反应可能在长时间滴注过程中出现,或在给药后1周至10天才延迟出现。因注射部位出现血管渗漏而更换紫杉醇注射液给药部位后,在原注射部位仍重新出现血管渗漏的情况(即“复发”)也有报告。
代谢和营养障碍:本品治疗后有肿瘤溶解综合征的报告。
其他临床事件:有患者报告本品用药后出现皮肤反应,其中包括全身性皮疹、丘斑疹、红斑和瘙痒。另外,有患者报告出现光敏反应、硬皮病、放射回忆现象,以及在某些曾使用过卡培他滨的患者中报告出现掌跖痛性红斑。此外也有Stevens-Johnson综合征及中毒性表皮坏死松解症的报告。
此外紫杉醇注射液安全性持续监测中还有结膜炎和致流泪增多的报告。
意外接触
尚未收到意外接触本品的报告。但曾有文献报道吸入紫杉醇后出现呼吸困难、胸痛、眼灼痛、咽痛和恶心。局部接触可能会出现刺痛、烧灼感和局部红肿。
治疗前如患者外周血中性粒细胞数低于 1500/mm3,不应给予本品治疗。
对紫杉醇或人血白蛋白过敏的患者,禁用本品。
妊娠
在人体妊娠期间使用紫杉醇的药物相关风险数据非常有限。动物研究表明本品存在生殖毒性(见【药理毒理】),根据本品的作用机理及动物试验结果,孕妇使用本品可能对胎儿造成严重损害。在开始本品治疗之前,育龄期妇女应该进行妊娠试验。除非母亲的临床状况需要使用紫杉醇治疗,否则本品不得在妊娠期间和未使用有效避孕措施的育龄期妇女中使用。
哺乳
紫杉醇和/或其代谢物可分泌至大鼠乳汁中(见【药理毒理】)。目前尚无数据提示紫杉醇是否可分泌至人乳汁中。因本品对接受哺乳的婴儿有潜在的严重不良反应,建议哺乳期女性患者在使用本品期间和最后一次用药后的两周内停止哺乳。
避孕
育龄期妇女应在治疗期间和接受本品治疗后六个月内使用有效避孕措施。
建议接受本品治疗的男性患者使用有效避孕措施,避免在治疗期间和治疗后三个月内使配偶妊娠。
生育力
本品可诱导雄性大鼠不育(见【药理毒理】)。根据动物研究的结果,男性和女性的生育力可能会受到影响。
儿童人群中的安全性及有效性特征尚未确立。 ABI-007-PST-001 是一项在106 例年龄为 6 个月至 24 岁的患者中进行的多中心、开放标签、剂量探索的 1/2期研究,评估每周接受 Abraxane 治疗对复发或难治性实体瘤患者安全性、耐受性和初步疗效。
本品在儿科患者中的总体安全性特征与已知成年人的安全性特征一致。
在接受本品治疗的欧美患者随机对照临床研究中,注射用紫杉醇(白蛋白结合型)组 229 例患者中大于 65 岁的患者占 13%,大于 75 岁的患者<2%;在中国进行的多中心随机对照临床研究,注射用紫杉醇(白蛋白结合型)组 104 例患者中大于 65 岁的患者占 7%。接受本品治疗的老年患者,发生毒性反应的频率并无增加。
后续对接受本品单药治疗的 981 例转移性乳腺癌患者进行汇总分析,其中65 岁及以上患者占 15%,75 岁及以上患者占 2%。65 岁及以上患者的鼻出血、腹泻、脱水、疲乏及外周性水肿的发生率较高。
在随机研究中接受本品和吉西他滨作为胰腺癌一线治疗的 421 名患者中,65 岁或以上占 41%,75 岁或以上占 10%。65 岁或以上患者与 65 岁以下患者之间未观察到有效性的总体差异。与 65 岁以下患者相比较,65 岁或以上患者更常发生腹泻、食欲下降、脱水和鼻衄。本品的临床研究没有包括足够数量的 75 岁及以上胰腺癌患者以确定他们的反应是否不同于较年轻患者。

本品临床药……登录查看完整内容
36个月
Abraxis BioScience, Inc.

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
