罗圣全 - 恩曲替尼胶囊
Entrectinib Capsules
Mayne Pharma Inc.
核准日期:2022年07月26日 | 修订日期:2026年07月17日
化药及生物制品 >> 抗肿瘤药和免疫机能调节药 >> 抗肿瘤药 >> 蛋白激酶抑制剂 >> 其他蛋白激酶抑制剂
本品活性成份为恩曲替尼。
化学名称:N-{5-([ 3,5-二氟苯基)甲基]-1H-吲唑-3-基}-4(- 4-甲基哌嗪-1-基)-2-[(四氢吡喃-4-基)氨基]苯甲酰胺
化学结构式:
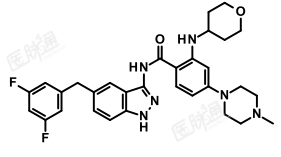
分子式:C31H34F2N6O2
分子量:560.64
辅料:无水乳糖,酒石酸,羟丙甲纤维素,交联聚维酮,微晶纤维素,胶态二氧化硅,硬脂酸镁。胶囊壳中含有羟丙甲纤维素,二氧化钛、氧化铁黄(100mg规格)、日落黄(200mg 规格)。印墨中含有虫胶、丙二醇、浓氨溶液、靛蓝铝色锭。
实体瘤
本品适用于符合下列条件的成人和 1 月龄以上儿童实体瘤患者,
- 携带神经营养酪氨酸受体激酶(NTRK)融合基因且不包括已知获得性耐药突变,
- 患有局部晚期、转移性疾病或手术切除可能导致严重并发症的患者,以及
- 无满意替代治疗或既往治疗失败的患者。
本适应症为基于替代终点获得附条件批准上市,暂未获得临床终点数据,有效性和安全性尚待上市后进一步确证。
非小细胞肺癌(NSCLC)
本品适用于 ROS1 阳性的局部晚期或转移性非小细胞肺癌(NSCLC)成人患者。
(1)100mg(2)200mg
患者选择
实体瘤
本品的治疗应由具有抗癌治疗经验的医生启动。
在使用本品治疗之前,必须确定患者肿瘤样本中携带 NTRK 融合基因。应采用经国家药品监督管理局批准的检测方法确定患者的 NTRK 融合基因状态。
非小细胞肺癌(NSCLC)
需要采用经验证的检测方法,选择 ROS1 阳性局部晚期或转移性 NSCLC 患者。应在开始恩曲替尼治疗前确定 ROS1 阳性状态。
推荐剂量
本品给药方式:
胶囊应整粒吞服。难以或无法吞服胶囊或需要肠内给药的患者可接受胶囊制成的口服混悬液治疗。
ROS1 阳性非小细胞肺癌患者
推荐剂量为 600 mg,口服,每日一次,可与或不与食物同服,但不应与葡萄柚或葡萄柚汁同服,直至出现疾病进展或不可耐受的毒性。
NTRK 融合基因阳性实体瘤患者
本品治疗 NTRK 融合基因阳性实体瘤成人和儿童患者的推荐剂量见表 1。
给予推荐剂量的恩曲替尼胶囊,可与或不与食物同服,但不应与葡萄柚或葡萄柚汁同服,直至出现疾病进展或不可耐受的毒性。
表 1 治疗 NTRK 融合基因阳性实体瘤成人和儿童患者的推荐剂量
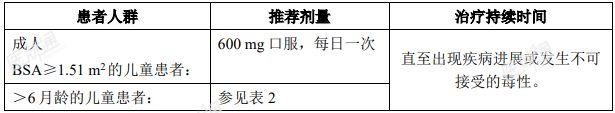

* 所需剂量增量为 10 mg 时,必须使用胶囊配制口服混悬液(参见【用法用量】给药方法)。
本品治疗 6 月龄以上 NTRK 融合基因阳性实体瘤儿童患者的推荐剂量见表2。
表 2 治疗 6 月龄以上 NTRK 融合基因阳性实体瘤儿童患者的推荐剂量
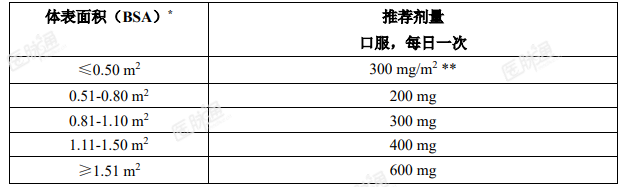
*上述 BSA 类别和推荐剂量是基于与目标剂量 300 mg/m2密切匹配的暴露量
**所需剂量增量为 10 mg 时,必须使用胶囊配制口服混悬液(参见【用法用量】给药方法)。
延误或漏服
如患者漏服,可补服,除非距离下一次服药不足 12 小时。如患者服用恩曲替尼后立即呕吐,患者可再次服药。
给药方法
胶囊
整粒吞服。请勿压碎或咀嚼胶囊。
胶囊配制成口服或肠内管饲给药混悬液
建议医疗保健人员在首次给药前与患者或护理者讨论需要添加的水或牛奶的体积以及需要抽取的口服混悬液(见表 3)。
表 3 提供了配制口服混悬液所需的恩曲替尼胶囊剂量和室温饮用水或牛奶的体积。指导患者或护理者小心打开胶囊,并将内容物倒入室温饮用水或牛奶中,配制口服混悬液。静置 15 分钟。在配制口服混悬液的过程中,请勿触摸眼睛、鼻子或嘴巴。
表 3 恩曲替尼胶囊配制口服混悬液
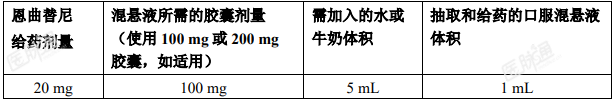
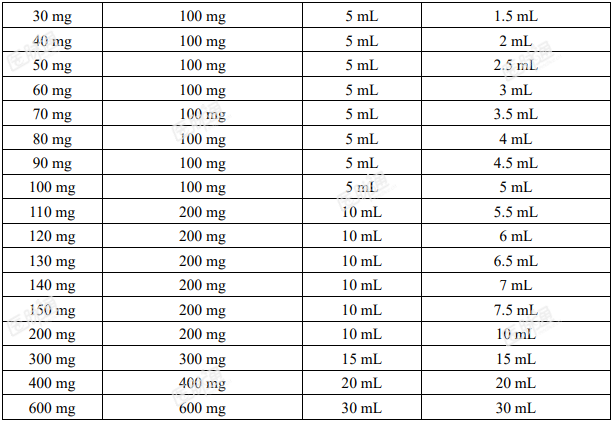
配制后立即给予恩曲替尼口服混悬液。
如果在 2 小时内(暂存温度不超过 30℃)未使用,则丢弃所有未使用的混悬液。
告知患者在口服混悬液后饮水,以确保完全吞服恩曲替尼。
肠内管饲给药
如果需要肠内给药(例如胃管或鼻胃管),则通过管路给予口服混悬液。指导患者将 3 mL 或更大的给药体积分成至少两等份,并在每次给药后冲洗管路。
⚫ 每份的给药体积≥3 mL 时,应使用 8 FR 或更大尺寸的肠内管。存在液体限制的儿童可能需要 1 mL 至 3 mL 的最低冲洗体积来给予恩曲替尼。应相应地调整每份的给药体积。
⚫ 每次给药后,用与给药体积相同的水或牛奶冲洗管路。
给药体积为 30 mL 时,则至少分成三份(10 mL)。每次给药后,用 10 mL 的水或牛奶冲洗管路。
每份恩曲替尼给药后,应用水或牛奶冲洗管路。
有关恩曲替尼胶囊(口服混悬液)的配制和肠内管饲给药的详细说明见所附使用说明。
剂量调整
成人和儿童患者不良反应管理的推荐减量见表 4。对于成人和儿童患者,根据耐受性,恩曲替尼的剂量最多可两次减量。
表 4 成人和儿童患者的减量方案
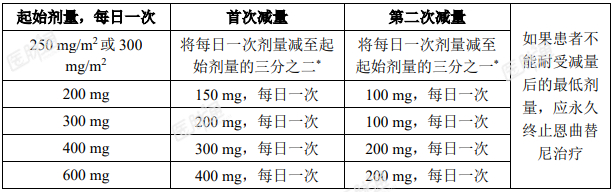
*所需剂量增量为 10 mg 时,必须使用胶囊配制口服混悬液(参见【用法用量】给药方法)。
发生特定不良反应后的剂量调整
成人和儿童患者发生特定药物不良反应后的恩曲替尼剂量调整建议见表 5。(参见【注意事项】及【不良反应】)。
表 5 成人和儿童患者发生特定药物不良反应后的推荐剂量调整方案
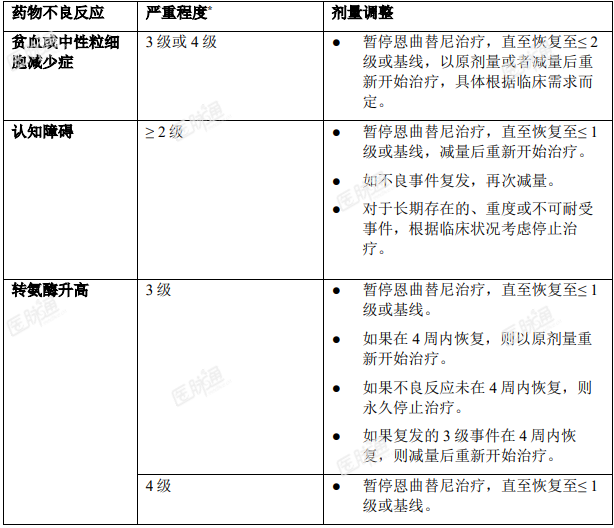
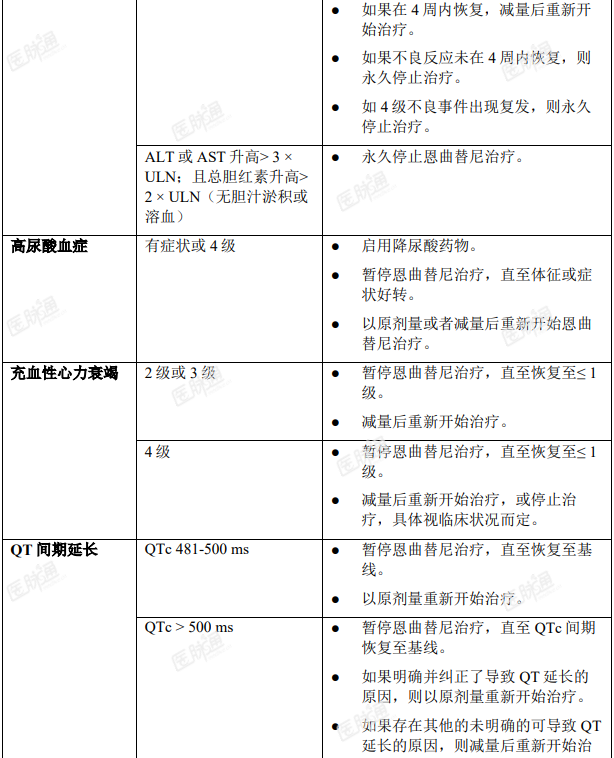
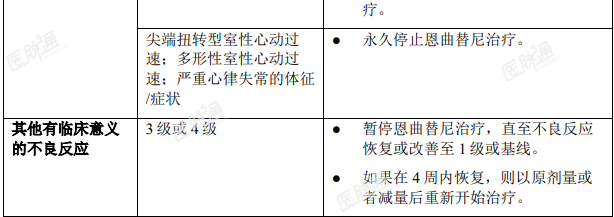
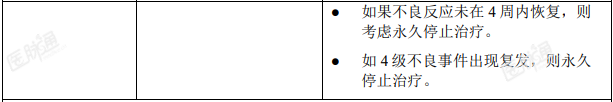
ALT = 丙氨酸氨基转移酶;AST = 天冬氨酸氨基转移酶;ULN =正常参考值上限;QTc = 按心率校正的 QT 间期
* 根据美国国立癌症研究所不良事件通用术语标准(NCI CTCAE)确定严重程度
发生特殊药物相互作用后的剂量调整
CYP3A 强效或中效抑制剂合并用药:
• 成人和≥2 岁的儿童患者
应该避免在成人和≥2 岁的儿童患者中合并使用强效或中效 CYP3A 抑制剂和恩曲替尼。如果无法避免合并使用强效或中效 CYP3A 抑制剂,则应降低恩曲替尼剂量,并将合并用药时间限制在 14 天或更短(推荐的剂量调整见表 6)
表 6 成人和≥2 岁的儿童患者合并使用中效或强效 CYP3A 抑制剂时的推荐剂量调整
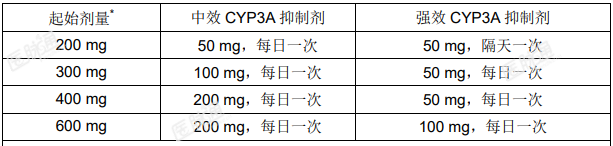
* 对于起始剂量低于 200 mg 的儿童患者,应避免合并使用强效或中效 CYP3A抑制剂。
在停止合并使用的强效或中效 CYP3A 抑制剂后,可以恢复恩曲替尼至合并用药前的剂量。半衰期长的 CYP3A4 抑制剂可能需要洗脱期。(参见【药物相互作用】)
• <2 岁的儿童患者
在<2 岁的儿童患者中,应该避免合并使用强效或中效 CYP3A 抑制剂。(参见【药物相互作用】)
CYP3A 诱导剂合并用药:
在成人和儿童患者中,应避免合并使用CYP3A诱导剂。(参见【药物相互作用】)。
特殊人群剂量说明
儿童:患者剂量是基于患者的体表面积年龄和 BSA(mg/m2),每日最大剂量为 600 mg。
老年人:年龄≥ 65 岁的患者无需调整恩曲替尼剂量。(参见【药代动力学】)。
肾功能不全:轻度或中度肾功能不全患者无需调整剂量。尚未在重度肾功能不全患者中研究恩曲替尼的安全性与有效性。然而,由于恩曲替尼的肾脏消除率可忽略不计,重度肾功能不全患者无需调整剂量。(参见【药代动力学】) 。
肝功能不全:尚不清楚在推荐剂量下中度肝功能不全(总胆红素>1.5-3.0×ULN 且天冬氨酸氨基转移酶水平不限)或重度肝功能不全(总胆红素>3.0×ULN且天冬氨酸氨基转移酶水平不限)对安全性的影响。在确定是否对中度至重度肝功能不全患者给予本品之前,应考虑恩曲替尼的风险-获益特征。肝功能不全患者发生恩曲替尼不良反应的风险可能增加,从而应更频繁地监测其不良反应。(参见【药代动力学】)。
安全性特征总结
最常见的不良反应(≥20%)为疲乏、便秘、腹泻、头晕、味觉倒错、水肿、体重增加、贫血、血肌酐升高、恶心、感觉迟钝、疼痛、呕吐、发热、关节痛、天冬氨酸氨基转移酶升高和呼吸困难、认知障碍、咳嗽和丙氨酸氨基转移酶升高。报告的多数不良反应( ADR )的严重程度为 1 级或 2 级。最常见的严重不良反应(≥2%)为肺部感染(5.3%)、骨折(4.1%)、呼吸困难(3.6%)、认知障碍(2.9%)、胸腔积液(2.5%)和发热(2.5%)。6.0%的患者因不良反应永久停止治疗。
不良反应汇总表
表 7 总结了在 5 项临床试验(ALKA、STARTRK-1、STARTRK-2、STARTRKNG 和 TAPISTRY)中接受恩曲替尼治疗的 762 例成人和 91 例儿童患者发生的药物不良反应(ADR)。中位暴露持续时间为 8.6 个月。儿童整体人群的总体安全性特征整体与成人用药的安全性特征相似。
表8 中整合的儿童安全性人群包括91例儿童患者,其中包括来自STARTRK-NG、STARTRK-2 和来自 TAPISTRY 的儿童患者。恩曲替尼的中位暴露时间为11.1 个月。其中 21 例患者年龄介于 28 天至<2 岁,55 例患者介于≥2 岁 至<12岁,15 例患者介于≥12 岁至<18 岁。选定药物不良反应描述中的儿童数据反映了扩展儿童安全性人群中恩曲替尼的暴露量。
在扩展儿童安全性人群中观察到的安全性特征与下表 7 中整合的安全性人群中的已知儿童安全性特征一致。
药物不良反应按 MedDRA 系统器官分类列示。采用的发生频率分类如下:十分常见(≥ 1/10)、常见(≥ 1/100 至<1/10)、少见(≥ 1/1,000 至< 1/100)、罕见(≥ 1/10,000 至< 1/1000)、十分罕见(< 1/10,000)。在每个系统器官分类中,不良反应按发生率降序排列。
表 7 在临床试验中接受恩曲替尼治疗的成年和儿童患者发生的药物不良反应(N=853)
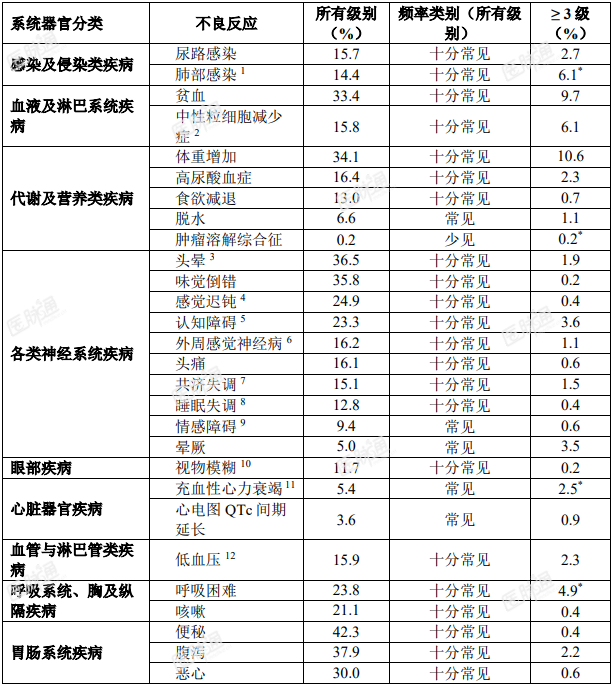
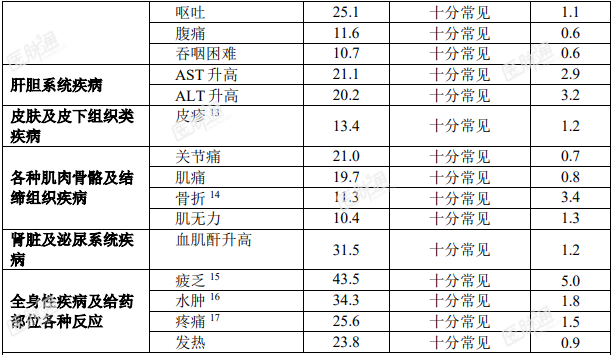
* 3-5 级,含致死性不良反应(包括 4 起感染性肺炎事件、3 起呼吸困难事件、1 起心力衰竭事件和 1 起肿瘤溶解综合征事件)。
1 肺部感染(支气管炎、下呼吸道感染、肺部感染、感染性肺炎、呼吸道感染、上呼吸道感染)
2 中性粒细胞减少症(中性粒细胞减少症、中性粒细胞计数降低)
3 头晕(头晕、眩晕、体位性头晕)
4 感觉迟钝(感觉异常、感觉过敏、触觉减退、感觉迟钝)
5 认知障碍(认知障碍、意识模糊状态、注意障碍、记忆受损、失忆症、精神状态改变、幻觉、谵妄、“视觉幻觉”和精神障碍)
6 周围感觉神经病(神经痛、周围神经病、外周围运动神经病、外周感觉神经病)
7 共济失调(共济失调、平衡疾病、行走障碍)
8 睡眠障碍(睡眠过度、失眠、睡眠障碍、嗜睡)
9 情感障碍(焦虑、情绪易变、情感障碍、激越、心境抑郁、欣快感、情绪改变、心情波动、易激惹、抑郁、持久性抑郁障碍、精神运动性阻滞)
10 视物模糊(复视、视物模糊、视觉障碍)
11 充血性心力衰竭(急性右心室衰竭、心力衰竭、充血性心力衰竭、慢性右心室衰竭、射血分数降低、肺水肿)
12 低血压(低血压、直立性低血压)
13 皮疹(皮疹、斑丘疹、皮疹瘙痒、红斑性发疹、丘疹样皮疹)
14 各种骨折(髋臼骨折、踝部骨折、撕脱骨折、滑囊炎、软骨损伤、锁骨骨折、压缩性骨折、股骨颈骨折、股骨骨折、腓骨骨折、足部骨折、骨折、骶骨骨折、手骨折、髋部骨折、肱骨骨折、髂骨骨折、颌骨骨折、关节损伤、四肢骨折、下肢骨折、腰椎骨折、骨质疏松性骨折、病理性骨折、骨盆骨折、肋骨骨折、椎体压缩骨折、脊柱骨折、脊椎滑脱、胸骨骨折、应力性骨折、滑囊破裂、胸椎骨折、胫骨骨折、尺骨骨折、腕部骨折)
15 疲乏(疲乏、乏力)
16 水肿(面部水肿、液体潴留、全身水肿、局部水肿、水肿、外周水肿、外周肿胀)
17 疼痛(背痛、颈痛、胸部肌肉骨骼疼痛、骨骼肌肉疼痛、肢体疼痛)
表 8 在临床试验中接受恩曲替尼治疗的儿童患者发生的药物不良反应(N=91)
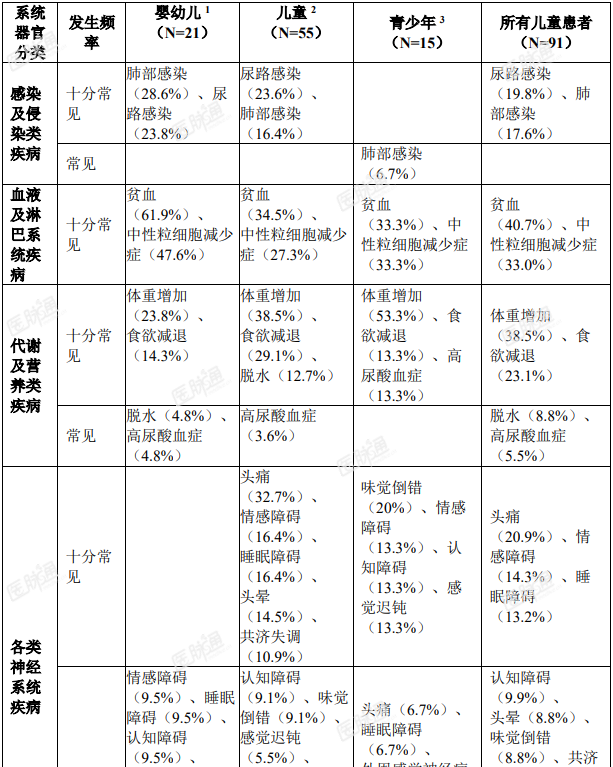
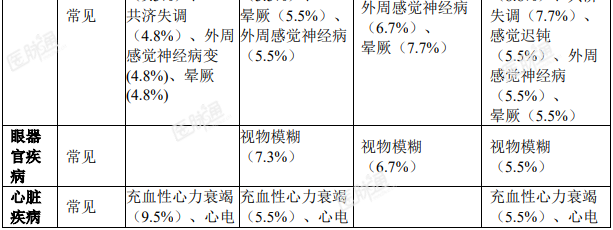
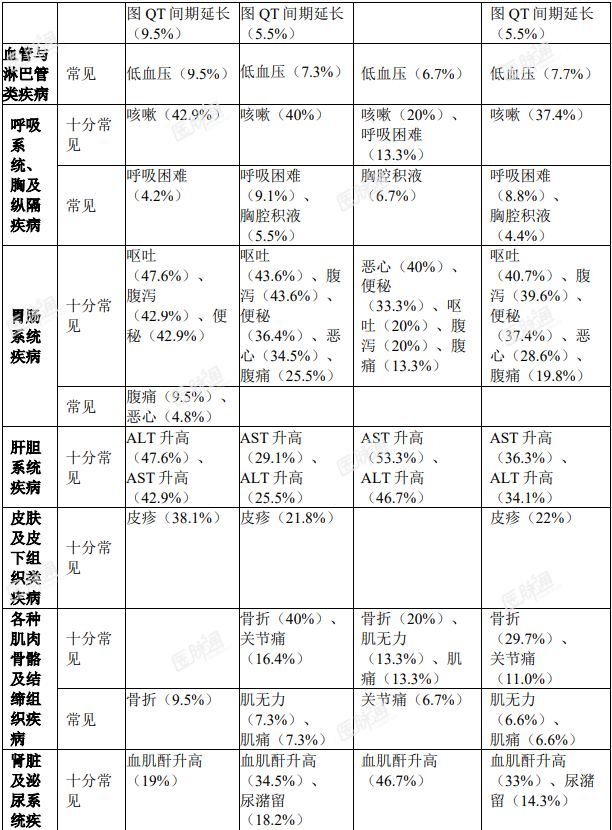
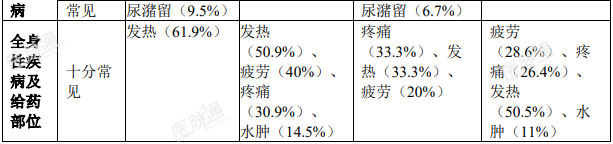
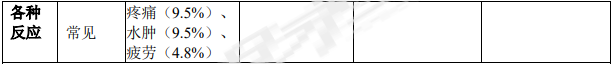
%指的是所有级别
1婴幼儿(28 天至小于 2 岁):报告的≥3 级反应为中性粒细胞减少症、体重增加、肺部感染、贫血、AST 升高、腹痛和尿路感染
2儿童(2 岁至小于 12 岁):报告的≥3 级反应为中性粒细胞减少症、体重增加、骨折、肺部感染、贫血、ALT 升高、晕厥、AST 升高、共济失调,呼吸困难、腹痛、充血性心力衰竭、疲乏、头痛、疼痛、发热、尿路感染、关节痛、认知障碍、便秘、咳嗽、食欲下降、脱水、低血压、肌无力、水肿和呕吐
3青少年(12 岁至小于 18 岁):报告的≥ 3 级反应为中性粒细胞减少症、体重增加、骨折、肺部感染和头痛
特定药物不良反应描述
• 认知障碍
临床试验中曾报告了各种认知受损症状(参见【注意事项】)。此类症状包括认知障碍(6.4%)、意识模糊状态(6.2%)、记忆受损(4.9%)、注意障碍(4.1%)、失忆症(2.3%)、精神状态改变(0.9%)、幻觉(0.8%)、谵妄(0.8%)、定向力障碍(0.5%)、脑雾(0.4%)、注意力缺陷多动障碍(0.2%)、视觉幻觉(0.2%)、听觉幻觉(0.1%)、精神损害(0.1%)和精神障碍(0.1%)。有 3.6%的患者报告 3 级事件。基线时有脑转移的成年患者中这些事件的发生率(30.0%)高于无脑转移者(22.6%)。发生认知障碍的中位时间为 0.95 个月。在儿童人群中,2.2%(2/91例)的患者报告了 1 级注意障碍,2.2%(2/91 例)的患者报告了 2 级注意障碍。
• 骨折
分别有 9.1%(69/762)的成人患者和 29.7%(27/91)的儿童患者发生骨折。总体而言,对骨折部位肿瘤累及的评估不充分;但有些成人患者的影像学异常可能提示肿瘤对骨的浸润。在成人和儿童患者中,大多数骨折发生在髋关节或下肢其他部位(例如股骨或胫骨干),一些骨折发生在跌倒或其他创伤的情况下。儿童患者的某些骨折发生在无外伤的情况下。
成人患者发生骨折的中位时间为 8.1 个月(范围:0.26 - 45.34 个月)。发生骨折的成人患者中,有 26.1%(18/69)因骨折暂停恩曲替尼治疗。2 例成年患者因骨折而终止恩曲替尼治疗。2 例成年患者因骨折而减低恩曲替尼剂量。
27 例儿童患者共报告 52 例骨折不良反应,其中有 14 例患者发生了一次以上骨折。儿童患者中,骨折主要发生在未满 12 岁的儿童患者中。85.2%(23/27)的儿童患者报告骨折痊愈。儿童患者发生骨折的中位时间为 4.3 个月(范围:2.0– 28.7 个月)。发生骨折的儿童患者中,有 18.5%(5/27)暂停恩曲替尼治疗。6例儿童患者因骨折停止恩曲替尼治疗。1 例儿童患者减低恩曲替尼剂量。12 例骨折为 2 级,10 例骨折为 3 级。7 例 3 级骨折为严重事件。需及时评价患者的骨折体征或症状(例如疼痛、运动变化、畸形)。
• 共济失调
有 15.1%的患者报告共济失调(包括共济失调、平衡障碍和步态障碍等事件)。发生共济失调的中位时间为 0.46 个月(范围:0.03 - 65.48 个月),中位持续时间为 0.72 个月(范围:0.03 - 11.99 个月)。大多数患者(55.8%)的共济失调可恢复。老年患者(24.2%)的共济失调相关不良事件发生率高于年龄< 65 岁者(11.8%)。
• 晕厥
有 5.0%的患者报告晕厥事件。在部分患者中,晕厥伴随低血压、脱水或 QTc间期延长的报告。
• QTc 间期延长
在临床试验中接受恩曲替尼治疗的 853 例患者中,进行过至少一次基线后ECG 评估的患者中有 47 例(7.2%)在开始恩曲替尼治疗后发生 QTcF 间期延长大于 60 ms,27 例(4.1%)QTcF 间期超过 500 ms。
• 周围感觉神经病
有 16.2%的患者报告周围感觉神经病。中位发生时间为 0.71 个月(范围:0.03 - 81.97 个月),中位持续时间为 0.92 个月(范围:0.07 - 41 个月)。48.6%患者的周围神经病可痊愈。
• 眼部疾病
临床试验中报告的眼部疾病包括视物模糊(9.0%)、视觉障碍(1.9%)和复视(1.8%)等事件。发生眼部疾病的中位时间为 1.89 个月(范围:0.03 - 49.61 个月)。眼部疾病的中位持续时间为 1.18 个月(范围:0.03 - 14.98 个月)。54%患者的眼部疾病事件可痊愈。
儿童人群
儿童人群的总体安全性特征整体与成人用药的安全性特征相似。
儿童患者的安全性是根据来自 3 项临床试验(STARTRK-NG、STARTRK-2、TAPISTRY)91 例儿童患者数据的结果确立的。其中 21 例患者介于 28 天至<2岁,55 例患者介于≥2 岁至<12 岁,15 例患者介于≥12 岁至<18 岁。
儿童患者(n=91)中发生频率高于(发生率至少高 5%)成人患者(n=762)的 3 级或 4 级不良反应和实验室检测异常分别为中性粒细胞减少症(19.8% vs 4.5%)、体重增加(18.7% vs 9.6%)和骨折(11% vs 2.5%)和肺部感染(11% vs 5.5%)。在儿童安全性人群的 91 例患者中未观察到 5 级事件。发生率≥5%的 3-4 级事件为中性粒细胞减少症(19.8%)、体重增加(18.7%)、骨折(11%)、肺部感染(11%)和贫血(8.8%)。
各年龄组(婴幼儿、儿童和青少年)的安全性特征与恩曲替尼在儿童患者中的总体安全性特征相似。
老年患者
在临床试验中接受治疗的 853 例患者中,227 例(26.6%)患者年满 65 岁,53 例(6.2%)年满 75 岁。恩曲替尼用于老年患者的总体安全性特征与小于 65 岁的患者中的安全性特征相似。老年患者中的发生频率高于(发生率至少高 5%)小于 65 岁患者的不良反应为头晕(44.9% vs 33.4%)、血肌酐升高(35.7% vs30%)、低血压(19.8% vs 14.5%)、共济失调(24.2% vs 11.8%)。
上市后经验
不适用。
已知对恩曲替尼或任何辅料过敏的患者禁用本品。
不同肿瘤类……登录查看完整内容
具有生育能力的女性和男性
生育力
尚未在动物中开展评价恩曲替尼影响的生育力研究。(参见【药理毒理】。)
妊娠检查
有生育能力的女性患者在开始恩曲替尼治疗前应在有医疗人员监督的情况下进行妊娠检测。
避孕
有生育能力的女性患者必须在恩曲替尼治疗期间和末次给药后 5 周内采取高效避孕措施。
目前尚不清楚恩曲替尼是否会降低全身作用的激素避孕药的有效性(参见【药物相互作用】)。因此,应建议使用全身作用的激素避孕药的女性增加屏障避孕法。
基于潜在遗传毒性,有具备生育能力的女性伴侣的男性患者必须在恩曲替尼治疗期间以及末次给药后 3 个月内采用高效避孕方法(参见【药理毒理】)。
妊娠
必须告知育龄期女性患者在接受恩曲替尼治疗期间避免妊娠(参见【注意事项】)。尚未获得恩曲替尼用于孕妇的数据。根据恩曲替尼动物研究结果(参见【药理毒理】)及其作用机制,孕妇服用恩曲替尼可能会导致胎儿损害。应向接受恩曲替尼治疗的患者告知本品对胎儿的潜在危害。应告知女性患者在怀孕后联系医生。
分娩
目前尚未确立恩曲替尼在生产与分娩时使用的安全性。
哺乳
尚不清楚恩曲替尼或其代谢产物是否会分泌至人乳汁中。未开展旨在评估恩曲替尼对乳汁分泌的影响或乳汁中是否含恩曲替尼的研究。因为恩曲替尼对哺乳期婴儿的潜在危害不详,因此建议母亲在恩曲替尼用药期间停止哺乳。
实体瘤
已在 1 月龄以上儿童患者中确定了本品的安全性与有效性,参见【用法用量】、【不良反应】、【临床试验】、【药代动力学】。
1 月龄以上儿童患者的总体安全性特征与成人中观察到的基本相似。相比成人患者,恩曲替尼的使用在儿童患者中与更高的骨折发生率相关。参见【注意事项】和【不良反应】。
非小细胞肺癌(NSCLC)
本品用于 ROS1 阳性局部晚期或转移性非小细胞肺癌(NSCLC)儿童患者的安全性和有效性尚未确立。
年龄≥ 65 岁的患者和较年轻的患者未观察到安全性或有效性的差异。年龄≥ 65 岁的患者无需调整剂量。参见【用法用量】“特殊人群剂量说明”及【药代动力学】。

36 个月。
Mayne Pharma Inc.

网页仅显示说明书部分内容,下载用药参考APP查看完整说明书。
